Методология исследования иммобилизованных микроорганизмов в биопрепаратах для очистки сточных вод

Курс представляет собой комплексное руководство по разработке и тестированию биопрепаратов на основе иммобилизованных культур. Рассматриваются процессы фиксации на носителях, оценка устойчивости к токсикантам и современное микробное профилирование для диссертационных работ.

Выбор тест-штаммов для модельного биопрепарата

Выбор тест-штаммов для модельного биопрепарата

Если вы возьмете пробу из успешно работающего промышленного аэротенка или домашнего септика, вы найдете там тысячи видов микроорганизмов. Эта сложная экосистема отлично очищает воду. Возникает соблазн: почему бы просто не закрепить этот «дикий» ил на вермикулите и не написать об этом диссертацию? Парадокс в том, что идеальная для практики природная смесь — это худший враг для фундаментального научного исследования.

Чтобы доказать, что именно иммобилизация (закрепление клеток на носителе) повышает выживаемость бактерий при стрессе, нам нужно исключить все неизвестные переменные. Нам нужен модельный биопрепарат — искусственно собранная система из хорошо изученных организмов.

Зачем нужен модельный биопрепарат?

В диссертационном исследовании мы ищем не просто факт («оно работает»), а механизм («почему оно работает»). Если в эксперименте с неизвестной смесью микробов после добавления токсичного фенола очистка продолжилась, вы не сможете сделать достоверный вывод. Что произошло? Иммобилизация защитила клетки? Или просто выжили два мутантных вида из тысячи, а остальные погибли?

Для получения воспроизводимых результатов в микробиологии используются тест-штаммы — чистые культуры микроорганизмов с генетически закрепленными, паспортизированными свойствами.

Сравним два подхода к формированию стартовой культуры для исследования:

Характеристика Природный ил / Коммерческий септик Модельный биопрепарат (тест-штаммы)
Состав Неизвестен, меняется от пробы к пробе Строго определен (1–3 известных вида)
Воспроизводимость Низкая (зависит от сезона, питания) Абсолютная (штаммы хранятся в криобанке)
Реакция на стресс Непредсказуемая смена доминирующих видов Измеримая реакция конкретных клеток
Анализ ДНК (NGS) Требует расшифровки тысяч геномов Легко отследить пропорции известных видов

Критерии отбора штаммов для диссертации

Выбор микроорганизмов диктуется целями вашей работы. Поскольку в фокусе исследования находятся высокая органическая нагрузка (септики), токсичность (фенол) и колебания кислотности среды, идеальный кандидат должен отвечать трем жестким критериям.

  1. Целевая метаболическая активность. Бактерия должна уметь «переваривать» то, что мы планируем очищать. Для септиков нужны мощные гидролитики, расщепляющие белки и жиры. Для фенола — штаммы, обладающие ферментом фенолгидроксилазой.
  2. Склонность к адгезии и образованию биопленок. Не все бактерии охотно прикрепляются к поверхностям. Нам нужны те, которые в природе выделяют экзополисахариды (ЭПС) — своеобразный микробный «клей». Без этого они не удержатся ни на пористом вермикулите, ни на гладком капромитном волокне.
  3. Технологичность культивирования. Штамм должен быстро расти на простых питательных средах в лабораторных условиях. Если бактерия требует сложных экстрактов и растет неделю, она не подойдет для серии из десятков экспериментов.

«Золотой стандарт»: кого взять в работу?

Для моделирования биопрепаратов очистки сточных вод традиционно используют представителей родов Pseudomonas и Bacillus. Это «рабочие лошадки» экологической биотехнологии.

Pseudomonas putida — специалист по токсинам

Грамотрицательная подвижная палочка. Это классический объект для изучения деградации ароматических углеводородов.

Pseudomonas putida обладает уникальной плазмидой TOL, которая содержит гены, кодирующие ферменты для расщепления толуола, ксилола и фенола.

В вашем исследовании этот штамм станет идеальным индикатором: мы точно знаем, что он способен разрушать фенол, но в свободном состоянии погибает при его высоких концентрациях. Задача будущих глав — показать, как посадка P. putida на вермикулит сдвинет порог ее выживаемости. Кроме того, псевдомонады — чемпионы по синтезу биопленок, они отлично закрепляются на любых носителях.

Bacillus subtilis (Сенная палочка) — мастер выживания

Грамположительная спорообразующая бактерия. Ее главная суперсила — выделение огромного количества внеклеточных ферментов (амилаз, протеаз, липаз).

В контексте стоков из септика с высоким уровнем органики Bacillus subtilis будет выполнять роль «тяжелой артиллерии», расщепляя крупные органические молекулы до простых сахаров и аминокислот. Способность образовывать споры делает этот штамм крайне устойчивым к перепадам pH, что позволит вам построить красивый градиентный эксперимент по кислотности.

От монокультуры к консорциуму

В методологии диссертационного исследования принято двигаться от простого к сложному.

Сначала вы будете работать с монокультурами — отдельно выращивать P. putida и отдельно B. subtilis. Вы изучите, как каждый штамм в отдельности садится на капромитное волокно и вермикулит.

Только после получения базовых констант (скорость роста, емкость носителя) штаммы объединяют в искусственный консорциум. В консорциуме бактерии начинают взаимодействовать: например, бациллы расщепляют сложную органику септика, создавая питательную базу, а псевдомонады защищают сообщество, нейтрализуя токсичные примеси вроде фенола.

Определившись с «актерами» для нашего модельного препарата, мы должны подготовить для них «сцену». В следующем этапе мы разберем, в каких условиях и на каких питательных средах необходимо выращивать эти тест-штаммы, чтобы получить здоровую и активную биомассу для последующей иммобилизации.
Приготовление базовых питательных сред и инокулята

Приготовление базовых питательных сред и инокулята

Чтобы достоверно оценить, как иммобилизация на вермикулите защищает Pseudomonas putida от токсичного фенола, нам нужна строгая точка отсчета. Если в один день эксперимента мы возьмем молодые, активные клетки, а в другой — старые и голодающие, результаты выживаемости будут скакать на порядки. Разница в устойчивости будет обусловлена не свойствами носителя, а физиологическим состоянием самих бактерий.

Для диссертационного исследования требуется абсолютная воспроизводимость. Она достигается стандартизацией двух компонентов: среды, в которой растут микроорганизмы, и инокулята — стартовой клеточной суспензии.

Две стратегии питания: богатая и минимальная среды

В лабораторной практике микробиолога среды делятся на две функциональные группы. Для нашей задачи потребуются обе, но на разных этапах.

Богатые (комплексные) среды используются для быстрого наращивания огромной массы клеток. В них есть всё готовое: аминокислоты, витамины, углеводы. Классический пример — среда LB (Lysogeny Broth, которую часто ошибочно расшифровывают как Luria-Bertani). Ее основа — триптон (расщепленные белки) и дрожжевой экстракт. В среде LB наши тест-штаммы не тратят энергию на синтез сложных молекул, они занимаются только делением.

Минимальные солевые среды применяются для стресс-тестов и изучения биодеградации. Стандартная среда M9 содержит только базовые ионы: Na+,K+,PO43,NH4+,ClNa^+, K^+, PO_4^{3-}, NH_4^+, Cl^-. В ней нет источника углерода и энергии.

Почему для тестов на деградацию фенола нельзя использовать среду LB? Если добавить фенол в богатую среду, бактерии будут потреблять легкодоступный дрожжевой экстракт, игнорируя токсичный загрязнитель. Чтобы заставить P. putida расщеплять фенол, мы должны поместить клетки в среду M9, где фенол станет единственным источником углерода.

Инокулят и оптическая плотность

Инокулят — это рабочая суспензия микроорганизмов с точно известной концентрацией клеток, которая используется для запуска эксперимента (в нашем случае — для посадки на носитель).

Считать бактерии под микроскопом долго, а ждать их роста на чашках Петри — значит потерять сутки. В современной методологии концентрацию клеток оценивают мгновенно с помощью спектрофотометра по оптической плотности при длине волны 600 нанометров (OD600OD_{600}).

Принцип прост: луч света проходит через кювету с бактериальной суспензией. Клетки не поглощают свет, а рассеивают его. Чем больше клеток в миллилитре, тем сильнее рассеивается луч и тем меньше света достигает детектора прибора.

Для большинства палочковидных бактерий (к которым относятся и P. putida, и B. subtilis) существует эмпирическое правило пересчета: OD600=0.1OD_{600} = 0.1 примерно соответствует 10810^8 клеток в 1 миллилитре.

Это позволяет нам стандартизировать посевную дозу. Если сегодня для иммобилизации мы берем суспензию с OD600=1.0OD_{600} = 1.0, то через месяц для повторного опыта мы должны подготовить суспензию с точно такой же оптической плотностью.

Физиологическое окно: когда собирать клетки

Жизненный цикл бактериальной популяции в закрытой колбе подчиняется строгой закономерности и проходит через несколько фаз. Выбор момента для сбора клеток критически важен для успеха иммобилизации.

  1. Лаг-фаза: бактерии только попали в новую среду, адаптируются, синтезируют нужные ферменты. Деления почти нет.
  2. Экспоненциальная (лог) фаза: клетки делятся с максимальной скоростью. Их метаболизм сверхактивен, клеточные стенки обладают нужным зарядом, активно синтезируются адгезины — поверхностные структуры, которые позже помогут им прикрепиться к вермикулиту.
  3. Стационарная фаза: питательные вещества заканчиваются, накапливаются токсичные продукты обмена. Скорость деления равна скорости гибели. Клетки начинают переходить в режим выживания (а B. subtilis готовится к образованию спор).
  4. Фаза отмирания: массовая гибель популяции.

Для создания качественного биопрепарата микроорганизмы необходимо собирать в середине или конце экспоненциальной фазы (обычно это соответствует OD600OD_{600} в диапазоне от 0.6 до 0.8). Именно в этот момент клетки обладают максимальным потенциалом к адгезии (прилипанию) и наиболее устойчивы к процедурам центрифугирования.

Протокол подготовки: отмывка биомассы

Мы вырастили клетки в богатой среде LB до нужной фазы. Теперь их нужно перенести на носитель. Но если мы просто выльем бульон LB на вермикулит, мы совершим грубую методологическую ошибку. Органические компоненты бульона осядут на носителе, изменят его пористость и исказят будущие результаты деградации сточных вод.

Поэтому финальный этап подготовки инокулята — это отмывка биомассы.

  1. Суспензию из колбы переносят в пробирки и центрифугируют (например, при 5000 оборотах в минуту). Клетки оседают на дно в виде плотного осадка (пеллета), а жидкая среда LB остается сверху (супернатант).
  2. Супернатант сливают — вместе с ним удаляются остатки питательной среды и продукты жизнедеятельности бактерий.
  3. Осадок ресуспендируют (тщательно перемешивают) в стерильном физиологическом растворе (0,9% NaClNaCl) или буфере среды M9.
  4. Процедуру центрифугирования и замены жидкости повторяют 2-3 раза.

На выходе мы получаем чистую, отмытую от органики биомассу в нейтральном солевом растворе. Мы измеряем ее OD600OD_{600}, при необходимости разбавляем до целевого значения (например, ровно до 1.01.0) и получаем идеальный стандартизированный инокулят. Теперь эти клетки готовы к встрече с поверхностью капронового волокна и вермикулита.

Простейший протокол иммобилизации на вермикулите

Простейший протокол иммобилизации на вермикулите

В предыдущей главе мы остановились на том, что получили плотный осадок (пеллет) отмытых клеток Pseudomonas putida или Bacillus subtilis, находящихся на пике своей физиологической активности. Теперь перед нами стоит сугубо физическая задача: заставить эту биомассу надежно закрепиться на твердом носителе, чтобы в дальнейшем она могла противостоять агрессивной среде септика или токсичному воздействию фенола.

Самый быстрый способ перевести бактерии из свободного плавания в закрепленное состояние — использовать природный пористый материал. В этой статье мы разберем базовый протокол посадки клеток на вермикулит.

Почему вермикулит?

Вермикулит — это природный минерал из группы гидрослюд. В естественном виде он представляет собой плотные кристаллы, но в лабораториях и промышленности используют эксфолиированный (вспученный) вермикулит. При резком нагревании вода между слоями слюды мгновенно испаряется, раздвигая пластинки минерала подобно мехам гармошки.

В результате образуется легкий материал, обладающий двумя критически важными для нас свойствами:

  1. Огромная удельная площадь поверхности. Бактериям есть за что «зацепиться».
  2. Развитая макро- и мезопористость. Поры служат укрытием, где клетки защищены от механического смывания (гидродинамического стресса).

Механизм, который мы будем использовать в простейшем протоколе, называется адсорбционной иммобилизацией. Мы не создаем прочных ковалентных химических связей между клеткой и минералом. Бактерии удерживаются на поверхности за счет слабых электростатических взаимодействий, сил Ван-дер-Ваальса и простого физического застревания в микропещерах носителя.

Адсорбционная иммобилизация — это естественный, мягкий способ закрепления клеток, который минимально травмирует микроорганизмы, но несет риск постепенного вымывания (десорбции) биомассы при сильном потоке жидкости.

Пошаговый протокол адсорбционной иммобилизации

Для проведения эксперимента нам потребуется стерильный носитель и подготовленный инокулят.

Шаг 1. Подготовка носителя

Вермикулит содержит собственную природную микрофлору (споры грибов, почвенные бактерии). Если мы посадим на него наши тест-штаммы без подготовки, начнется конкуренция. Поэтому сухой вермикулит предварительно автоклавируют (обычно при 121 °C в течение 20 минут). В рамках простейшего протокола химическая модификация поверхности не проводится — мы используем нативный стерильный минерал.

Шаг 2. Контактирование (посадка)

Отмытую биомассу (инокулят) ресуспендируют в физиологическом растворе (0,9% NaCl). Использовать богатую питательную среду (например, LB) на этапе посадки не рекомендуется — бактерии будут активно делиться в растворе, вместо того чтобы искать поверхность для прикрепления.

Мы смешиваем носитель и суспензию в колбе Эрленмейера. Оптимальное соотношение для лабораторных тестов подбирается эмпирически, но базовый старт выглядит так: 1 грамм сухого вермикулита на 10 мл бактериальной суспензии.

Шаг 3. Инкубация

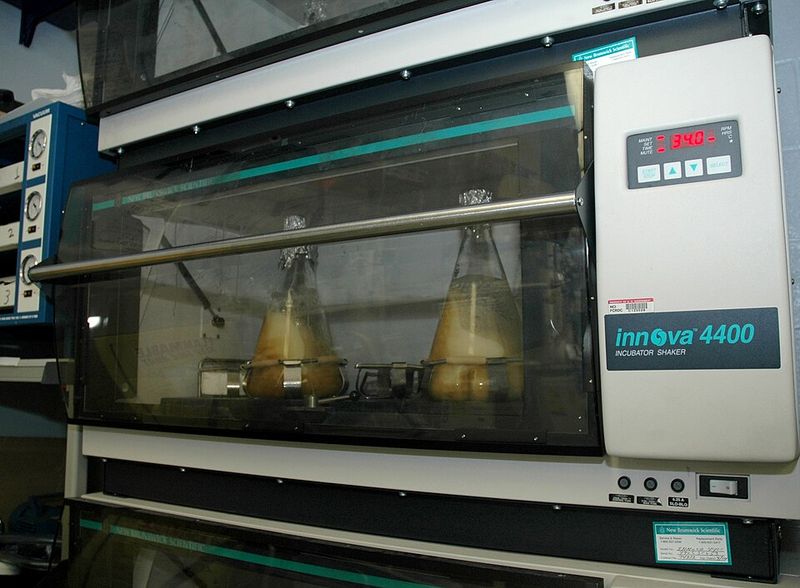
Колбу помещают в шейкер-инкубатор. Перемешивание необходимо для обеспечения массообмена — клетки должны физически столкнуться с носителем.

  • Скорость: низкая, около 100–120 оборотов в минуту. Если поставить высокую скорость, возникнут сильные сдвиговые усилия (shear stress), которые будут срывать клетки с поверхности.
  • Время: 2–4 часа. Этого достаточно для первичной физической адсорбции.

Шаг 4. Отмывка планктонных клеток (Критический этап)

После инкубации в колбе находятся две популяции бактерий:

  1. Иммобилизованные (закрепившиеся на вермикулите).
  2. Планктонные (оставшиеся свободно плавать в жидкости).

Если мы сразу добавим к этой смеси фенол, мы не поймем, чью устойчивость мы измеряем — закрепленных клеток или свободно плавающих. Поэтому жидкую фазу аккуратно сливают (декантируют), а вермикулит 2-3 раза промывают свежим стерильным физраствором, чтобы удалить всех неприкрепившихся «пассажиров».

Оценка эффективности иммобилизации

Как понять, сколько клеток реально село на носитель? Прямой подсчет на камне затруднен, поэтому в простейшем протоколе используют метод баланса по жидкой фазе. Мы измеряем оптическую плотность (OD600) исходной суспензии и суспензии после окончания процесса посадки.

Эффективность иммобилизации рассчитывается по формуле:

E=ODinODoutODin×100E = \frac{OD_{in} - OD_{out}}{OD_{in}} \times 100

Где:

  • EE — эффективность иммобилизации в процентах.
  • ODinOD_{in} — оптическая плотность исходного инокулята (до добавления вермикулита).
  • ODoutOD_{out} — оптическая плотность надосадочной жидкости после инкубации (клетки, которые не смогли прикрепиться).

Практический пример: Вы подготовили инокулят P. putida с ODin=1.0OD_{in} = 1.0 (примерно 10910^9 клеток/мл). Залили им вермикулит и оставили на шейкере на 3 часа. После инкубации вы отобрали жидкость и измерили ее плотность: ODout=0.2OD_{out} = 0.2. Считаем: E=1.00.21.0×100=80%E = \frac{1.0 - 0.2}{1.0} \times 100 = 80\%. Это означает, что 80% биомассы успешно перешло из жидкости в поры носителя.

Параметр Значение для успешного старта
Соотношение (Твердое : Жидкое) 1 г : 10 мл
Среда контактирования 0,9% NaCl (без источников питания)
Режим перемешивания 100-120 об/мин
Время адсорбции 2-4 часа
Целевая эффективность (EE) > 70%

Мы получили физическую модель: гранулы вермикулита, плотно заселенные нашими тест-штаммами. Однако сам факт того, что клетки исчезли из раствора и осели на камне, еще не гарантирует, что они пережили этот процесс и сохранили метаболическую активность. О том, как быстро и достоверно оценить жизнеспособность закрепленных микроорганизмов, не отрывая их от носителя, мы поговорим на следующем этапе.

Экспресс-оценка жизнеспособности клеток после закрепления

Экспресс-оценка жизнеспособности клеток после закрепления

В предыдущей главе мы рассчитали эффективность иммобилизации методом баланса: оптическая плотность суспензии упала, значит, 80% клеток покинули жидкость и осели на вермикулите. Но задайтесь вопросом: живы ли они? Сдвиговые усилия при перемешивании в шейкере, физический контакт с жестким минералом и смена осмотического давления могли привести к гибели популяции. Мертвые бактериальные клетки адсорбируются на пористых поверхностях ничуть не хуже живых.

Прежде чем подвергать созданный биопрепарат стресс-тестам (например, воздействию фенола), нам необходим быстрый способ доказать, что закрепленная биомасса сохранила метаболическую активность. Ожидать результатов классического высева на чашки Петри долго (24–48 часов), а смыть клетки с вермикулита без их повреждения практически невозможно. Поэтому в диссертационной практике применяются методы экспресс-оценки жизнеспособности in situ — прямо на носителе.

Дыхание как индикатор жизни: Метод ТТХ

Самый надежный, дешевый и быстрый биохимический метод подтверждения жизнеспособности основан на использовании соли ТТХ (2,3,5-трифенилтетразолия хлорид).

Логика метода предельно проста: живая клетка должна дышать. В процессе клеточного дыхания работают ферменты дегидрогеназы. Раствор ТТХ сам по себе бесцветен и легко проникает сквозь клеточную мембрану. Если внутри клетки активно работают дегидрогеназы, они восстанавливают ТТХ, отрывая от него атомы. В результате химической реакции образуется формазан — нерастворимое соединение насыщенного красного цвета.

Мертвые клетки, лишенные активных ферментов, остаются бесцветными. Таким образом, если после добавления ТТХ наш вермикулит с бактериями окрашивается в красный цвет, мы визуально подтверждаем наличие живой биомассы.

Количественная оценка активности

Для диссертационного исследования простого изменения цвета недостаточно — нужны цифры. Формазан не растворяется в воде, но отлично растворяется в спиртах (этаноле или изопропаноле). Это позволяет нам «вытянуть» красный пигмент из пор вермикулита и измерить его количество на спектрофотометре.

Относительная жизнеспособность иммобилизованных клеток рассчитывается по формуле:

V=AsampleAcontrol×100%V = \frac{A_{sample}}{A_{control}} \times 100\%

Разберем элементы этой формулы:

  • VV — относительная жизнеспособность (в процентах).
  • AsampleA_{sample} — оптическая плотность спиртового экстракта из нашего образца (вермикулит с клетками) при длине волны 490 нм.
  • AcontrolA_{control} — оптическая плотность экстракта из контрольного образца. В качестве контроля берется осадок свободных (планктонных) клеток Pseudomonas putida в количестве, эквивалентном тому, что осело на носитель.

Практический пример: Допустим, мы извлекли формазан из свободных клеток, и прибор показал Acontrol=0.800A_{control} = 0.800. Экстракт из клеток, закрепленных на вермикулите, показал Asample=0.600A_{sample} = 0.600. Значит, жизнеспособность составила V=75%V = 75\%. Это говорит о том, что 25% ферментативной активности было потеряно в процессе адсорбции.

Целостность мембран: LIVE/DEAD окрашивание

Если ТТХ оценивает суммарный метаболизм популяции, то флуоресцентная микроскопия позволяет оценить состояние каждой отдельной клетки. Золотым стандартом здесь является набор красителей LIVE/DEAD (обычно это комбинация SYTO 9 и пропидия иодида).

Этот метод опирается не на ферменты, а на физическую целостность клеточной мембраны:

  1. SYTO 9 (зеленый флуорофор) проникает абсолютно во все клетки — и живые, и мертвые, связываясь с их ДНК.
  2. Пропидий иодид (PI, красный флуорофор) — это крупная молекула. Она физически не может пройти сквозь здоровую мембрану живой бактерии. PI проникает только в мертвые клетки с поврежденной оболочкой. Оказавшись внутри, он вытесняет SYTO 9 и заставляет мертвую клетку светиться красным.

В идеальном препарате после окрашивания мы видим россыпь зеленых точек (живые клетки) и единичные красные (погибшие при иммобилизации).

Выбор метода: специфика носителя

Оба метода имеют свои сильные стороны, но при работе с различными носителями (вермикулит и капромитное волокно) их применимость отличается.

Критерий Метод ТТХ (формазан) LIVE/DEAD (флуоресценция)
Что оценивает Ферментативную активность (дыхание) Целостность клеточной мембраны
Оборудование Спектрофотометр (базовый прибор) Флуоресцентный микроскоп (дорогостоящий)
Время анализа 2–3 часа (инкубация + экстракция) 15–20 минут
Работа с пористыми носителями Отлично. Спирт вымывает пигмент даже из самых глубоких пор вермикулита. Плохо. Вермикулит непрозрачен. Микроскоп покажет только клетки на внешней поверхности гранулы, игнорируя тех, кто спрятался в глубине пор.

Для вашей диссертационной работы оптимальной стратегией будет использование метода ТТХ как основного инструмента для количественного сравнения выживаемости на разных носителях. Метод LIVE/DEAD лучше приберечь для визуализации бактерий на прозрачном капромитном волокне, где микроскоп сможет просветить структуру насквозь.

Теперь, когда мы умеем доказывать, что клетки на носителе живы и активны, мы можем перейти к более сложным задачам. Если базовая адсорбция убивает слишком много бактерий, нам потребуется изменить физико-химические свойства самого носителя, чтобы сделать его более «гостеприимным».

Физико-химическая подготовка вермикулита и капромитного волокна

Физико-химическая подготовка вермикулита и капромитного волокна

В предыдущей главе мы увидели, что простая инкубация клеток с носителем дает лишь базовую адсорбцию. Экспресс-оценка с помощью ТТХ часто показывает, что значительная часть биомассы либо смывается при малейшем потоке жидкости, либо погибает. Причина кроется в физико-химии поверхностей: нативные (необработанные) носители изначально не предназначены для комфортного закрепления микроорганизмов. Чтобы превратить минерал или синтетическую нить в надежный «дом» для Pseudomonas putida или Bacillus subtilis, поверхность необходимо подготовить.

В этой статье мы разберем два принципиально разных подхода к модификации: управление зарядом для неорганического пористого вермикулита и химическое травление для органического гладкого капромитного волокна.

Парадокс вермикулита: проблема одинаковых зарядов

Слоистая структура вспученного вермикулита создает отличную геометрию для укрытия клеток от сдвиговых усилий. Однако на микроуровне возникает физический барьер.

Клеточные стенки большинства бактерий заряжены отрицательно при нейтральных значениях pH. У грамотрицательных P. putida этот заряд обусловлен липополисахаридами, у грамположительных B. subtilis — тейхоевыми кислотами. Поверхность нативного вермикулита также несет отрицательный заряд из-за изоморфного замещения ионов в его алюмосиликатной кристаллической решетке (например, когда Si4+Si^{4+} замещается на Al3+Al^{3+}).

Возникает электростатическое отталкивание. Клетки физически застревают в макропорах, но не могут плотно прилегать к стенкам микропор, оставаясь уязвимыми для вымывания.

Двухэтапная активация минерала

Чтобы обратить отталкивание в притяжение, применяется двухэтапная физико-химическая подготовка:

  1. Кислотная активация (очистка и расширение пор). Вермикулит обрабатывают раствором соляной или азотной кислоты (например, 0.1 M HCl0.1\text{ M HCl}). Кислота растворяет аморфные примеси, карбонаты и удаляет ионы щелочных металлов из межпакетных пространств. Это увеличивает удельную площадь поверхности и освобождает посадочные места для целевых катионов. После кислотной обработки носитель многократно промывают дистиллированной водой до нейтрального pH.

  2. Катионное модифицирование (создание мостика). Очищенный минерал инкубируют в растворе солей поливалентных металлов, таких как Ca2+Ca^{2+}, Mg2+Mg^{2+} или Fe3+Fe^{3+}. Эти катионы прочно связываются с отрицательно заряженной алюмосиликатной матрицей, перезаряжая поверхность локально на положительную.

В результате формируется «катионный мостик»: положительно заряженные ионы на поверхности вермикулита начинают притягивать отрицательно заряженные бактериальные клетки. Эффективность адгезии возрастает в 2–3 раза по сравнению с нативным минералом.

Практический нюанс: Использование ионов Fe3+Fe^{3+} (например, из раствора FeCl3FeCl_3) не только улучшает адгезию, но и может служить микроэлементной подкормкой для бактерий-деструкторов при очистке сложных стоков.

Капромитное волокно: преодоление гидрофобности

Капромитное волокно (композитный материал на основе полиамидов, таких как капрон или нейлон) обладает колоссальной механической прочностью. Оно не истирается и не разрушается в агрессивных средах септиков. Но у него есть два критических недостатка для микробиолога: поверхность волокна абсолютно гладкая и гидрофобная.

Микроструктура полиамидного волокна

Вода (и суспензия клеток в ней) собирается на таком волокне в капли и скатывается. Бактериям буквально не за что зацепиться.

Химическое травление (гидрофилизация)

Чтобы сделать полиамид пригодным для иммобилизации, необходимо нарушить целостность его поверхностного слоя. Для этого применяется метод химического травления (поверхностного гидролиза).

Полимерная цепь капромита состоит из амидных связей (CONH-CO-NH-). При жесткой обработке щелочью или кислотой эти связи на самой поверхности волокна разрываются.

Протокол щелочного травления: Волокно погружают в раствор 1 M NaOH1\text{ M NaOH} и инкубируют при температуре 60C60^\circ\text{C} в течение 1–2 часов.

В результате разрыва амидных связей на поверхности волокна образуются две новые функциональные группы:

  • Карбоксильные группы (COOH-COOH)
  • Аминогруппы (NH2-NH_2)

Появление этих полярных групп кардинально меняет свойства материала. Поверхность становится гидрофильной — она начинает легко смачиваться водой, позволяя бактериальной суспензии равномерно распределяться по всей площади волокна. Кроме того, микроскопические повреждения полимера делают поверхность шероховатой, что улучшает механическое удержание клеток.

Сравнительный профиль подготовки носителей

Различия в природе материалов диктуют совершенно разные цели их физико-химической подготовки.

Характеристика Вермикулит (алюмосиликат) Капромитное волокно (полиамид)
Исходная проблема Отрицательный заряд (отталкивание клеток), забитые поры Гидрофобность, абсолютная гладкость
Действующий реагент Кислота (HClHCl), затем соли металлов (Ca2+Ca^{2+}, Fe3+Fe^{3+}) Горячая щелочь (NaOHNaOH) или концентрированная кислота
Механизм действия Ионный обмен, формирование положительно заряженного слоя Поверхностный гидролиз амидных связей
Физический результат Очистка межпакетных пространств, увеличение площади Появление микрошероховатостей, смачиваемость (гидрофильность)
Химический результат Создание «катионных мостиков» Экспозиция реактивных групп COOH-COOH и NH2-NH_2

Подготовленные таким образом носители больше не являются пассивными субстратами. Вермикулит теперь активно притягивает клетки электростатически, а капромитное волокно не только смачивается инокулятом, но и ощетинивается реактивными химическими группами.

Появление свободных амино- и карбоксильных групп на полиамиде открывает путь к совершенно новому уровню закрепления биомассы. Если адсорбция опирается на слабые физические взаимодействия, то наличие этих групп позволяет «пришить» бактерию к волокну намертво. Именно этот механизм мы задействуем на следующем этапе.

Методы адсорбционной и ковалентной фиксации микроорганизмов

Методы адсорбционной и ковалентной фиксации микроорганизмов

Мы успешно подготовили наши носители: вермикулит получил катионные мостики для притяжения клеток, а капромитное волокно после щелочного травления ощетинилось активными аминогруппами (NH2-NH_2) и карбоксилами (COOH-COOH). Но как именно заставить микроорганизмы закрепиться на этих поверхностях так, чтобы их не смыло потоком сточных вод? В биоинженерии существует фундаментальный компромисс: мы можем либо сохранить клеткам идеальные условия для жизни, рискуя их потерять, либо намертво приковать их к носителю химическими связями, рискуя их убить.

В этой статье мы разберем два полярных подхода к фиксации биомассы — адсорбционный и ковалентный, и выясним, как превратить химически модифицированную поверхность в надежный «якорь» для модельных штаммов.

Адсорбционная фиксация: сила множества слабых связей

Адсорбционная иммобилизация — это закрепление клеток на поверхности за счет физических сил. Мы уже проводили простейшую посадку на нативный вермикулит, но теперь в нашем арсенале есть активированный минерал с ионами Ca2+Ca^{2+} и Fe3+Fe^{3+}.

Механизм фиксации здесь строится на комбинации нескольких факторов:

  1. Электростатическое притяжение. Отрицательно заряженная клеточная стенка Pseudomonas putida притягивается к положительно заряженным катионным мостикам на поверхности вермикулита.
  2. Ван-дер-ваальсовы силы. Возникают при сближении мембраны клетки и поверхности носителя на расстояние менее 50 нанометров.
  3. Механическое удерживание. Клетки физически застревают в глубоких макропорах вспученного вермикулита, где они защищены от гидродинамических ударов.

Десорбция — процесс, обратный адсорбции, при котором клетки отрываются от носителя и возвращаются в планктонное (свободное) состояние под воздействием внешних факторов.

Главный плюс метода: нулевая токсичность. Бактерии не подвергаются химическому стрессу, их ферментативные системы работают на 100%, что критически важно для деструкции сложных загрязнителей.

Главный минус: обратимость. При резком изменении pH, скачке солености или сильных сдвиговых усилиях (например, при интенсивной аэрации в аэротенке) слабые физические связи рвутся. Клетки смываются в очищенную воду, снижая эффективность биопрепарата.

Ковалентная фиксация: химический «суперклей»

Если для пористого вермикулита достаточно адсорбции, то гладкое капромитное волокно требует радикальных мер. Чтобы бактерии удержались на гладкой полимерной нити в бурлящем потоке, их нужно пришить химически.

Для этого используется ковалентная иммобилизация — образование прочных необратимых химических связей между функциональными группами носителя и белками на поверхности бактериальной клетки.

Поскольку напрямую связать карбоксилы волокна и аминогруппы клетки сложно, используют молекулы-посредники — сшивающие агенты. Классический и самый доступный реагент в лабораторной практике — глутаровый альдегид (ГА).

Механизм действия глутарового альдегида

Глутаровый альдегид представляет собой короткую углеродную цепочку, на обоих концах которой находятся активные альдегидные группы (CHO-CHO). Он работает как двусторонний скотч.

Химическая суть процесса — реакция образования основания Шиффа (иминной связи). Альдегидная группа реагирует с первичной аминогруппой (NH2-NH_2) с выделением молекулы воды:

R1NH2+O=CHR2R1N=CHR2+H2OR_1-NH_2 + O=CH-R_2 \rightarrow R_1-N=CH-R_2 + H_2O

Где:

  • R1NH2R_1-NH_2 — это аминогруппа. В нашем случае это либо активированное капромитное волокно, либо белок на поверхности бактерии.
  • O=CHR2O=CH-R_2 — это молекула глутарового альдегида.
  • R1N=CHR2R_1-N=CH-R_2 — образовавшаяся прочная двойная связь (иминная связь), соединяющая азот и углерод.
  • H2OH_2O — вода, уходящая как побочный продукт.

На практике процесс проходит в два этапа:

  1. Активация носителя. Капромитное волокно инкубируют в 2–5% растворе глутарового альдегида. Один конец молекулы ГА намертво связывается с волокном.
  2. Отмывка. Крайне важный этап! Свободный (непрореагировавший) альдегид необходимо тщательно отмыть буферным раствором. Если этого не сделать, свободный ГА проникнет внутрь бактерий и денатурирует внутриклеточные белки, убив популяцию.
  3. Пришивка клеток. К активированному волокну добавляют суспензию P. putida. Свободные альдегидные «хвосты», торчащие из волокна, захватывают аминогруппы мембранных белков бактерий.

Цена прочности: проблема выживаемости

Ковалентная связь невероятно прочна. Клетки, закрепленные на капромитном волокне через глутаровый альдегид, выдерживают колоссальные потоки воды. Однако за эту механическую стабильность мы платим жизнеспособностью биомассы.

Даже при идеальной отмывке носителя, сшивка поверхностных белков клетки меняет проницаемость ее мембраны. Часть транспортных каналов блокируется. По данным флуоресцентного окрашивания LIVE/DEAD (которое мы разбирали ранее), после ковалентной фиксации доля мертвых клеток может достигать 30–40%, тогда как при адсорбции на вермикулит она редко превышает 5–10%.

Чтобы наглядно сопоставить эти подходы при планировании диссертационных экспериментов, сведем их характеристики воедино.

Параметр Адсорбция (на вермикулите) Ковалентная связь (на капромите)
Природа связи Физическая (электростатика, Ван-дер-Ваальс) Химическая (иминная связь)
Прочность удержания Низкая / Средняя Очень высокая
Риск десорбции Высокий (особенно при смене pH) Минимальный
Выживаемость клеток > 90% 60–70% (из-за токсичности сшивателя)
Сложность протокола Низкая (смешал и инкубируй) Высокая (строгий контроль концентраций и отмывки)

Выбор метода зависит от целевой установки. Если биопрепарат разрабатывается для спокойных условий (например, септики с высоким содержанием органики, где гидродинамика минимальна), выгоднее использовать адсорбцию. Если же цель — создание биофильтра для промышленных стоков с высокой скоростью протока, ковалентная фиксация становится единственным способом не потерять рабочий консорциум в первые же сутки.

Теперь, когда клетки надежно закреплены на носителях обоими методами, перед нами встает количественный вопрос: сколько именно биомассы удалось посадить на один грамм материала? Эту задачу мы решим на следующем этапе, разобрав методы оценки емкости носителей.

Оценка емкости носителей и плотности заселения

Оценка емкости носителей и плотности заселения

В предыдущих этапах мы добились фиксации клеток на вермикулите и капромитном волокне, используя адсорбционные и ковалентные механизмы. Однако сам факт успешной иммобилизации недостаточен для диссертационного исследования. Если мы планируем сравнивать устойчивость свободных и закрепленных клеток к фенолу или экстремальным значениям pH, нам необходимо обеспечить равные стартовые условия. Невозможно корректно сопоставить выживаемость, если в пробирке со свободными клетками находится 10910^9 бактерий, а на носителе закрепилось лишь 10610^6.

Для стандартизации экспериментов необходимо ввести строгие количественные метрики: емкость носителя и фактическую плотность заселения.

Разграничение понятий: емкость и плотность

В микробиологическом профилировании биопрепаратов важно разделять потенциал материала и реальный результат иммобилизации.

Емкость носителя — это максимальное количество биомассы, которое физически и химически способен удержать 1 грамм (или 1 квадратный метр) материала до момента наступления насыщения, когда начинается активная десорбция излишков.

Плотность заселения — это фактическое количество микроорганизмов, закрепленных на единице массы или площади носителя в конкретном эксперименте.

Емкость — это константа для конкретной пары «штамм-носитель» при заданных условиях. Плотность заселения — это переменная, которой мы управляем, меняя концентрацию инокулята и время инкубации.

Разная геометрия носителей диктует разные подходы к оценке. Для трехмерного пористого вермикулита ключевую роль играет объем доступного порового пространства, поэтому плотность рассчитывается на 1 грамм сухого веса. Для гладкого капромитного волокна, где клетки распределяются монослоем по поверхности, корректнее использовать площадь удельной поверхности, хотя на практике для удобства часто применяют расчет на 1 грамм или 1 метр нити.

Метод материального баланса (косвенная оценка)

Самый быстрый способ оценить плотность заселения — рассчитать разницу между тем, сколько клеток мы внесли в систему, и тем, сколько осталось в жидкости после иммобилизации и отмывки.

Ранее мы использовали оптическую плотность (OD600) для расчета эффективности посадки в процентах. Для диссертации этого недостаточно — проценты нужно перевести в абсолютные единицы массы. Для этого используется показатель АСБ (абсолютно сухая биомасса).

Уравнение материального баланса выглядит так:

Mfixed=Minitial(Mresidual+Mwash)M_{fixed} = M_{initial} - (M_{residual} + M_{wash})

Где MfixedM_{fixed} — масса закрепленных клеток, MinitialM_{initial} — исходная масса клеток в инокуляте, MresidualM_{residual} — масса клеток, оставшихся в супернатанте после посадки, MwashM_{wash} — масса клеток, смытых при отмывке носителя.

Как перевести OD600 в АСБ? Для каждого тест-штамма (например, Pseudomonas putida) строится калибровочный график. Суспензия с известной OD600 центрифугируется, пеллет отмывается дистиллированной водой, переносится в предварительно взвешенный бюкс и высушивается при 105C105^\circ\text{C} до постоянной массы. В результате мы получаем коэффициент пересчета, например: OD600=1.0\text{OD600} = 1.0 соответствует 0.35 мг/мл0.35\text{ мг/мл} сухой биомассы.

Разделив полученное значение MfixedM_{fixed} на массу навески носителя, мы получаем искомую плотность заселения в мг АСБ на 1 г носителя.

Прямые методы оценки плотности заселения

Косвенный метод баланса имеет критический недостаток: он предполагает, что в процессе иммобилизации клетки не делятся и не лизируются (не разрушаются). Если при ковалентной сшивке глутаровым альдегидом часть клеток погибнет и разрушится, их масса не попадет ни в осадок, ни на носитель, и баланс не сойдется. В таких случаях применяют прямые методы.

Микробиологический метод (десорбция и высев)

Этот метод позволяет оценить количество именно жизнеспособных клеток на носителе.

  1. Навеску носителя с клетками помещают в пробирку с физиологическим раствором и добавлением мягкого поверхностно-активного вещества (например, Твин-80).
  2. Пробирку подвергают воздействию ультразвуковой ванны низкой мощности (35-40 кГц) на 1-2 минуты для разрушения адгезионных связей без повреждения клеточных стенок.
  3. Полученную суспензию серийно разводят и высевают на агаризованные среды (например, LB-агар).
  4. После инкубации подсчитывают КОЕ (колониеобразующие единицы).

Результат выражается в КОЕ/г\text{КОЕ/г} носителя.

Ограничение: Этот метод отлично работает для адсорбционно закрепленных клеток на вермикулите. Однако он категорически не подходит для капромитного волокна после ковалентной сшивки — прочные иминные связи не разорвать ультразвуком, клетки скорее погибнут, чем оторвутся от полиамида.

Биохимический метод (оценка по общему белку)

Универсальный и наиболее точный метод для диссертационного исследования, не зависящий от типа связи (адсорбция или ковалентная). Он основан на том, что белок составляет стабильную долю от сухой массы бактериальной клетки (обычно 50–55%).

Вместо того чтобы отрывать клетки от носителя, мы разрушаем их прямо на нем.

  1. Носитель с клетками заливают раствором щелочи (0.1 M NaOH0.1\text{ M NaOH}) и нагревают. Происходит щелочной лизис: клеточные мембраны разрушаются, и внутриклеточный белок выходит в раствор.
  2. В полученном экстракте определяют концентрацию белка колориметрическим методом (например, по методу Брэдфорда или Лоури).
  3. Измеряют оптическое поглощение раствора на спектрофотометре и по калибровочному графику (построенному по бычьему сывороточному альбумину) находят концентрацию белка.

Расчет плотности заселения (XX) производится по формуле:

X=CprVkmX = \frac{C_{pr} \cdot V}{k \cdot m}

Где CprC_{pr} — концентрация белка в экстракте, VV — объем экстрагента, kk — коэффициент доли белка в сухой биомассе для данного штамма (например, 0.550.55), mm — масса навески носителя.

Сравнительная таблица методов

Метод Что измеряет Единицы Применимость Главный недостаток
Материальный баланс Общая масса клеток мг АСБ / г Любые носители Искажается при лизисе или размножении клеток
Десорбция и высев Живые клетки КОЕ / г Только адсорбция Неприменим при ковалентной сшивке
Биохимический (белок) Общая масса клеток мг АСБ / г Любые носители Требует предварительного определения коэффициента kk

На практике в диссертационных работах рекомендуется использовать комбинацию методов: биохимический метод для определения общей плотности заселения (физической массы биопрепарата) и экспресс-оценку жизнеспособности (ТТХ, разобранную нами ранее) для понимания того, какая доля из этой массы метаболически активна.

Определив точную плотность заселения, мы можем переходить к визуальному подтверждению локализации биомассы с помощью микроскопии.

Световая и электронная микроскопия иммобилизованных систем

Световая и электронная микроскопия иммобилизованных систем

В предыдущей главе мы научились оценивать емкость носителей и рассчитывать точную массу закрепленных клеток. Мы знаем, сколько их там. Но цифры не показывают главного: как именно микроорганизмы распределились по поверхности? Спрятались ли они в глубоких порах вермикулита? Образовали ли плотную биопленку на капромитном волокне, или сидят разрозненными микроколониями? Чтобы ответить на эти вопросы и визуально подтвердить успешность иммобилизации, нам необходима микроскопия.

Проблема в том, что классическая световая микроскопия проходящего света (когда мы смотрим мазок на прозрачном предметном стекле) здесь бессильна. Наши носители — это непрозрачные, объемные 3D-структуры. Свет сквозь них не пройдет.

Эпифлуоресцентная микроскопия: взгляд сверху

Если мы не можем просветить образец насквозь, мы должны освещать его сверху и смотреть на отраженный или испускаемый свет. Именно так работает эпифлуоресцентная микроскопия (ЭФМ).

Приставка «эпи-» означает «над». Объектив микроскопа работает одновременно и как конденсор (направляет возбуждающий свет на образец), и как линза (собирает свечение, исходящее от клеток). Чтобы клетки светились, их предварительно обрабатывают флуорохромами.

В главе 4 мы разбирали метод дифференциального окрашивания LIVE/DEAD для оценки жизнеспособности. Именно эпифлуоресцентный микроскоп позволяет увидеть этот результат: живые клетки будут светиться зеленым, а мертвые — красным прямо на поверхности непрозрачного капромитного волокна.

Однако у ЭФМ есть серьезное ограничение — малая глубина резкости. Если бактерии сидят на ровном волокне, мы увидим их четко. Но если они забрались в глубокую пору вермикулита, свечение из глубины смешается со свечением на поверхности, и мы получим размытое пятно.

Решением этой проблемы служит конфокальная лазерная сканирующая микроскопия (КЛСМ). Этот метод использует лазер и специальную диафрагму (пинхол), которая физически отсекает весь свет, идущий не из фокальной плоскости. Микроскоп делает серию оптических срезов на разной глубине поры, а затем компьютер собирает их в четкую 3D-модель биопленки.

Сканирующая электронная микроскопия (СЭМ)

Световая микроскопия ограничена длиной волны видимого света (разрешение около 200 нм). Если нам нужно изучить тончайшие детали поверхности клеток, их жгутики, полимерный матрикс биопленки или то, как клеточная стенка физически контактирует с шероховатостями носителя, мы переходим к сканирующей электронной микроскопии (СЭМ).

Вместо фотонов света СЭМ использует пучок электронов, а вместо стеклянных линз — электромагнитные катушки. Электронный луч сканирует поверхность образца строка за строкой, выбивая из него вторичные электроны. Детектор улавливает их и строит черно-белое изображение с колоссальной глубиной резкости и разрешением до 1–5 нм.

Современный сканирующий электронный микроскоп

Именно СЭМ дает те самые знаменитые, детальные объемные фотографии бактерий. Но за эту детализацию приходится платить невероятно сложной пробоподготовкой.

Пробоподготовка для СЭМ: искусство сохранения формы

Электронный микроскоп требует глубокого вакуума в камере. Если поместить туда влажный носитель с живыми бактериями, вода внутри клеток мгновенно закипит, разорвав их в клочья. Наша задача — превратить живую, на 80% состоящую из воды систему в сухой, электропроводный металлический слепок, сохранив при этом наноразмерные детали.

Этот процесс состоит из четырех строгих этапов:

  1. Фиксация. В главе 6 мы использовали глутаровый альдегид для ковалентной пришивки клеток к носителю. Здесь он выполняет иную роль — тотальной химической фиксации. Он сшивает все белки внутри и снаружи клетки, мгновенно останавливая метаболизм и превращая бактерию в жесткий полимерный каркас.
  2. Дегидратация. Воду нужно убрать, но если просто высушить образец на воздухе, силы поверхностного натяжения сплющат клетки. Поэтому воду плавно замещают органическим растворителем (обычно этанолом). Чтобы избежать осмотического шока и сморщивания мембран, образец проводят через градиент спиртов: 30%, 50%, 70%, 90% и, наконец, 100% абсолютный этанол.
  3. Сушка. Теперь нужно удалить спирт. Чаще всего используют сушку в критической точке (Critical Point Drying), где спирт замещается жидким углекислым газом, который затем переводится в газообразное состояние минуя жидкую фазу. Нет границы раздела фаз «жидкость-газ» — нет поверхностного натяжения, и клетка сохраняет свой первозданный объем.
  4. Напыление (Sputter coating). Бактерии и полимерные волокна не проводят ток. Если направить на них пучок электронов, заряд начнет накапливаться, создавая на изображении артефакт в виде ослепительно белых вспышек (эффект зарядки). Чтобы этого избежать, образец помещают в вакуумную установку и покрывают ультратонким (несколько нанометров) слоем тяжелого металла — золота, платины или палладия.

После напыления наш биопрепарат окончательно мертв, но его физическая структура зафиксирована навечно.

Выбор метода для диссертации

В лабораторной практике вам не придется использовать все методы одновременно. Выбор зависит от конкретной задачи:

Характеристика Эпифлуоресцентная микроскопия Сканирующая электронная микроскопия
Что использует Свет и флуорохромы Пучок электронов
Разрешение ~200 нм ~1–5 нм
Состояние клеток Можно изучать живые (LIVE/DEAD) Только мертвые (зафиксированные)
Пробоподготовка Минимальная (окрашивание) Сложная (сушка, напыление металла)
Главная цель Оценка жизнеспособности и метаболизма Идеальная детализация поверхности и морфологии

Теперь, когда у нас есть и количественные данные о плотности заселения, и визуальное подтверждение того, как именно клетки закрепились на носителях, наш модельный биопрепарат полностью охарактеризован. В следующем разделе мы начнем подвергать эту систему жестким испытаниям, моделируя реальные условия очистных сооружений.

Постановка эксперимента по выживаемости в градиенте pH

Постановка эксперимента по выживаемости в градиенте pH

Реальные промышленные и бытовые стоки редко имеют идеальный нейтральный pH. Залповый сброс кислотных отходов с предприятия или попадание щелочных моющих средств в септик способны за минуты уничтожить активный ил. Главная гипотеза любой диссертации по иммобилизованным биопрепаратам заключается в том, что носитель защищает клетки от подобных шоковых воздействий. Чтобы доказать это научно, необходимо спроектировать строгий эксперимент, сравнивающий динамику гибели свободных и закрепленных микроорганизмов в градиенте кислотности.

Эффект микроокружения

Прежде чем планировать матрицу эксперимента, нужно понимать физику процесса. Почему иммобилизованная клетка должна выжить там, где свободная погибает?

Дело не в изменении генетики бактерии, а в формировании микроокружения — локальной зоны внутри пор вермикулита или в толще биопленки на капромитном волокне, где физико-химические условия отличаются от параметров основного объема жидкости.

Носитель работает как диффузионный барьер. Ионы водорода (H+H^+) или гидроксила (OHOH^-) из агрессивной среды вынуждены пробиваться через извилистые поры минерала или полимерный матрикс биопленки. Бактерии, выделяя экзометаболиты, создают собственную буферную зону. В результате, когда в колбе pH падает до 3.0, в глубокой поре вермикулита он может плавно снижаться лишь до 5.0, давая клеткам время на адаптацию.

Дизайн экспериментальной матрицы

Для получения статистически достоверных данных, пригодных для защиты диссертации, эксперимент строится в виде многомерной матрицы. Мы должны учесть три переменные: состояние биомассы, уровень pH и время экспозиции.

Оптимальный диапазон для тестирования биопрепаратов очистки сточных вод охватывает значения от экстремально кислых до экстремально щелочных, с обязательным контролем в нейтральной точке.

Уровень pH Обоснование для моделирования
3.0 Сильный кислотный шок (промышленные стоки, шахтные воды)
5.0 Слабая кислотность (процессы брожения в отстойниках)
7.0 Контроль (идеальные условия для P. putida и B. subtilis)
9.0 Слабая щелочность (аммиачное загрязнение)
11.0 Сильный щелочной шок (сброс ПАВ и дезинфектантов)

В каждой точке pH параллельно инкубируются две системы:

  1. Планктонные клетки (свободная суспензия).
  2. Иммобилизованные клетки (на вермикулите или капромите).

Важнейшее условие: стартовое количество биомассы в обеих системах должно быть идентичным. Для этого используется метод материального баланса по абсолютно сухой биомассе (АСБ), чтобы уравнять концентрацию клеток в суспензии с плотностью заселения на носителе.

Методологические ловушки при создании градиента

Самая частая ошибка при постановке такого эксперимента — прямое титрование бактериальной суспензии концентрированными растворами кислот (например, соляной) или щелочей (гидроксидом натрия). Попадание капли 1 M HCl1\text{ M HCl} локально создает зону с pH около 0, мгновенно убивая клетки в этой точке до того, как раствор перемешается.

Вторая неочевидная проблема — буферная емкость носителя. Вермикулит, будучи слоистым алюмосиликатом, способен активно обмениваться ионами с раствором. Если поместить его в слабокислую среду (pH 5.0) без буфера, через час минерал может нейтрализовать раствор до pH 6.5 за счет выщелачивания собственных компонентов. Эксперимент будет сорван, так как стресс-фактор исчезнет.

Правильный протокол подготовки сред:

  1. Используется минимальная солевая среда (например, M9), чтобы исключить защитное действие богатой органики.
  2. Среда разделяется на 5 колб.
  3. В каждой колбе pH доводится до целевого значения (3.0, 5.0, 7.0, 9.0, 11.0) с использованием сильных буферных систем (цитратный буфер для кислых значений, фосфатный для нейтральных, карбонатный для щелочных).
  4. Среды стерилизуются.
  5. Биомасса (свободная или на носителе) вносится уже в готовый, стабильный градиент.

Протокол экспозиции и нейтрализации

Эксперимент проводится в термостатируемых шейкерах для обеспечения равномерного массообмена. Измерения выживаемости проводятся в динамике: сразу после внесения (0 часов), через 1, 3, 6 и 24 часа.

Здесь кроется третья ловушка. Если вы отбираете пробу из колбы с pH 3.0 и сразу переносите ее на чашку Петри или добавляете индикатор ТТХ, клетки продолжают находиться в кислоте во время самого анализа.

Обязательный шаг — нейтрализация: Отобранная аликвота (как суспензии, так и гранул носителя) должна быть немедленно перенесена в избыток нейтрального фосфатно-солевого буфера (PBS, pH 7.2-7.4) и промыта. Это мгновенно останавливает действие стресс-фактора. Только после этого проводится десорбция клеток ультразвуком и оценка жизнеспособности выбранным методом.

Количественная оценка защитного эффекта

Для диссертации недостаточно сказать «иммобилизованные клетки выжили лучше». Требуется строгая количественная метрика.

Сначала рассчитывается коэффициент выживаемости для каждой точки времени:

S=NtN0×100S = \frac{N_t}{N_0} \times 100

Где SS — выживаемость в процентах. NtN_t — количество жизнеспособных клеток (или интенсивность окраски формазана при ТТХ-тесте) в момент времени tt. N0N_0 — исходное количество жизнеспособных клеток в контрольной точке (0 часов).

Далее вводится ключевой показатель — Фактор защиты (PFPF, Protection Factor). Он показывает, во сколько раз носитель повышает устойчивость популяции при заданном уровне стресса:

PF=SimmSfreePF = \frac{S_{imm}}{S_{free}}

Где SimmS_{imm} — выживаемость иммобилизованных клеток при конкретном pH и времени, а SfreeS_{free} — выживаемость планктонных клеток в тех же условиях.

Если PF=1PF = 1, носитель не дает никаких преимуществ. Если при pH 3.0 через 3 часа PF=150PF = 150, это означает, что иммобилизация сохранила в 150 раз больше жизнеспособных клеток по сравнению со свободной культурой. Именно построение графиков зависимости Фактора защиты от времени и уровня pH составляет ядро аналитической главы исследования устойчивости биопрепаратов. Поняв механику защиты от изменения кислотности, можно переходить к тестированию устойчивости против химических токсикантов.

Моделирование фенольной токсичности в лабораторных условиях

Моделирование фенольной токсичности в лабораторных условиях

Фенол — это парадокс микробиологии. Исторически известный как карболовая кислота, он стал первым в мире хирургическим антисептиком, применяемым для тотального уничтожения бактерий за счет разрушения их клеточных мембран и денатурации белков. Однако в нашем исследовании мы используем штамм Pseudomonas putida, для которого этот мощный биоцид является пищей.

В экспериментах с градиентом pH мы рассматривали воздействие как чисто физико-химический стресс. При работе с фенолом матрица эксперимента усложняется: токсикант одновременно выступает единственным источником углерода. Наша задача — выстроить лабораторную модель так, чтобы поймать тонкий баланс между деструкцией (когда бактерии успешно «едят» фенол) и интоксикацией (когда фенол убивает популяцию).

Смена парадигмы питания: переход на минимальную среду

Если поместить иммобилизованный препарат в богатую среду LB с добавлением фенола, эксперимент потеряет смысл. Бактерии пойдут по пути наименьшего сопротивления: они будут потреблять легкодоступные пептоны и дрожжевой экстракт, игнорируя токсичный фенол, либо погибнут от его воздействия, так и не запустив ферментативные пути деструкции.

Для корректного моделирования фенольной токсичности мы обязаны перевести систему в режим жесткого метаболического давления. Эксперимент проводится исключительно на минимальной солевой среде (M9), где фенол выступает единственным источником углерода и энергии.

Это означает, что выживание и рост популяции становятся строго пропорциональны ее способности расщеплять токсикант. Если клетка не синтезирует ферменты-оксигеназы для разрыва бензольного кольца фенола — она погибает от истощения и токсического шока.

Двойная роль носителя: диффузионный барьер и сорбция

Ранее мы выяснили, что пористая структура вермикулита создает микроокружение, защищающее клетки от резких скачков pH за счет диффузионного барьера и буферной емкости. В случае с фенолом механика защиты работает иначе, поскольку молекула фенола мала, гидрофобна и достаточно легко проникает сквозь водные барьеры.

Здесь на первый план выходит сорбционная емкость самого носителя. Вермикулит и химически модифицированное капромитное волокно способны физически адсорбировать часть молекул фенола на своей поверхности.

В результате эффективная концентрация фенола (CeffC_{eff}), с которой непосредственно контактируют клетки внутри пор, оказывается значительно ниже общей концентрации токсиканта в объеме жидкости (CtotalC_{total}).

Математически это условие выживания на начальном этапе шока выражается как Ceff<CtotalC_{eff} < C_{total}. Носитель берет на себя первый, самый мощный удар токсиканта, связывая его часть. По мере того как бактерии расщепляют фенол в микроокружении, возникает градиент: новые порции фенола постепенно десорбируются с носителя и диффундируют из макрообъема, но уже со скоростью, которую бактерии способны метаболизировать.

Методологические ловушки: летучесть и абиотическая убыль

При постановке диссертационного эксперимента с фенолом главная ошибка — приписать всю убыль токсиканта в колбе биологической деструкции. Фенол обладает двумя коварными физико-химическими свойствами: он летуч и склонен к фотоокислению.

Если использовать стандартные ватно-марлевые пробки (как при наращивании инокулята), фенол будет испаряться вместе с водой. Спектрофотометрический анализ покажет падение концентрации фенола, что легко ошибочно интерпретировать как успешную работу биопрепарата. Кроме того, на свету и в присутствии кислорода фенол медленно окисляется (раствор приобретает розоватый оттенок).

Чтобы данные были достоверными, лабораторная модель обязана включать строгие протоколы изоляции и контроля:

  1. Герметизация: Экспериментальные флаконы закрываются герметичными крышками с тефлоновыми (PTFE) прокладками, которые химически инертны к фенолу и предотвращают его улетучивание.
  2. Абиотический контроль (Abiotic control): Это флакон, содержащий среду M9, заданную концентрацию фенола и стерильный носитель (без бактерий).

Абиотический контроль — критический элемент методологии. Он позволяет измерить, сколько фенола исчезло из раствора за счет испарения, окисления и, что самое важное, физической сорбции на носителе.

Расчет истинной биологической деструкции

Наличие абиотического контроля позволяет нам математически отделить физико-химические процессы от работы микроорганизмов. Истинная биологическая убыль фенола (CbioC_{bio}) рассчитывается по формуле:

Cbio=CstartCendCabioticC_{bio} = C_{start} - C_{end} - C_{abiotic}

Где:

  • CstartC_{start} — начальная концентрация фенола в системе.
  • CendC_{end} — остаточная концентрация фенола в колбе с биопрепаратом в конце инкубации.
  • CabioticC_{abiotic} — концентрация фенола, потерянная в контрольной колбе без бактерий (за счет сорбции и окисления).

Пример: Если мы внесли 500 мг/л фенола (CstartC_{start}), в колбе с бактериями осталось 100 мг/л (CendC_{end}), а в абиотическом контроле концентрация упала до 450 мг/л (то есть CabioticC_{abiotic} равно 50 мг/л), то реальный вклад бактерий составит: 50010050=350500 - 100 - 50 = 350 мг/л. Если проигнорировать абиотический контроль, мы бы завысили эффективность биопрепарата, решив, что бактерии разрушили 400 мг/л.

Матрица эксперимента

Для оценки Фактора защиты (PFPF) иммобилизованных клеток по сравнению с планктонными, эксперимент ставится в широком диапазоне концентраций. Обычно матрица включает концентрации от субтоксичных (100–200 мг/л) до экстремальных (1000–2000 мг/л).

В каждой точке концентрации параллельно исследуются три системы:

  1. Планктонные клетки (свободная суспензия).
  2. Иммобилизованный биопрепарат.
  3. Абиотический контроль (стерильный носитель).

Такая архитектура эксперимента позволяет не просто констатировать факт выживания, но и количественно доказать, что именно иммобилизация смещает порог токсичности, позволяя клеткам выживать и функционировать в условиях, которые для свободной культуры являются смертельными.

Кинетика гибели свободных и иммобилизованных клеток под действием фенола

Кинетика гибели свободных и иммобилизованных клеток под действием фенола

Представьте, что на очистные сооружения произошел залповый сброс стоков с концентрацией фенола 1000 мг/л. Выживет ли ваш биопрепарат? Ответ «да» или «нет» здесь не работает. Истинный вопрос звучит иначе: как долго он сможет сопротивляться, прежде чем погибнет критическая масса клеток? Токсичность — это не статичное состояние, а динамический процесс, разворачивающийся во времени.

В предыдущем этапе мы изолировали влияние фенола, поместив бактерии в минимальную среду, и учли абиотические потери. Теперь мы добавляем в нашу методологию ось времени. Наша задача — научиться строить и анализировать кинетические кривые отмирания, чтобы математически доказать защитную функцию носителя.

Анатомия кинетического эксперимента: проблема «заморозки» времени

Кинетический эксперимент требует отбора проб через строго заданные интервалы времени (например, 0, 15, 30, 60, 120 и 240 минут). Однако здесь кроется главная методологическая ловушка, на которой рушатся многие диссертационные исследования.

Допустим, вы отобрали аликвоту (часть пробы) на отметке 15 минут. Пока вы несете пробирку к спектрофотометру или готовите разведения для посева на чашки Петри, фенол в этой пробирке продолжает убивать клетки. Фактически, ваш анализ покажет состояние популяции не на 15-й, а на 25-й минуте.

Чтобы данные были достоверными, токсическое действие необходимо мгновенно остановить в момент отбора. Этот процесс называется гашением (quenching).

В микробиологии применяют два основных метода гашения:

  1. Резкое разведение (Dilution quenching). Отобранная проба объемом 1 мл мгновенно впрыскивается в 9 мл нейтрального фосфатно-солевого буфера. Концентрация фенола падает в 10 раз, опускаясь ниже порога острой токсичности.
  2. Центрифугирование с отмывкой. Проба немедленно центрифугируется (обычно 1-2 минуты при высоких оборотах), супернатант с фенолом сливается, а пеллет ресуспендируется в чистом физрастворе.

Для свободных (планктонных) клеток подходят оба метода. Для клеток, иммобилизованных на вермикулите, центрифугирование может исказить результаты из-за потери части клеток, не прочно связанных с носителем. Поэтому для пористых материалов предпочтительнее метод резкого разведения.

Математика отмирания: закон Чика

Гибель бактериальной популяции под действием химического стрессора в идеальных условиях подчиняется кинетике первого порядка, известной в микробиологии как закон Чика (Chick's Law). Он гласит, что скорость отмирания пропорциональна количеству выживших клеток в данный момент времени.

Базовое уравнение выглядит так:

Nt=N0ektN_t = N_0 e^{-kt}

Разберем каждый элемент:

  • NtN_t — количество живых клеток (или их относительная жизнеспособность) в момент времени tt.
  • N0N_0 — начальное количество живых клеток (в момент t=0t = 0).
  • ee — основание натурального логарифма (математическая константа).
  • kk — константа скорости отмирания. Это ключевой показатель токсичности: чем выше kk, тем агрессивнее среда и быстрее гибнут клетки.

Для построения графиков и вычисления константы kk уравнение удобно привести к логарифмическому (линейному) виду:

ln(Nt/N0)=kt\ln(N_t / N_0) = -kt

В этой форме график зависимости логарифма доли выживших клеток от времени представляет собой прямую линию, идущую вниз. Тангенс угла наклона этой прямой в точности равен k-k.

Если вы тестируете планктонную культуру Pseudomonas putida в растворе фенола, вы получите именно такую классическую убывающую прямую. Но как только вы вводите в систему носитель, математика процесса меняется.

Эффект «плеча»: как носитель ломает линейную кинетику

При анализе кинетики иммобилизованных микроорганизмов вы обнаружите, что график перестает быть прямой линией. На начальном этапе кривой появляется горизонтальный или полого снижающийся участок, после которого начинается резкое падение. В кинетике отмирания это явление называется эффектом плеча (shoulder effect).

Откуда берется это «плечо»? Вспомним концепцию микроокружения и снижения эффективной концентрации (CeffC_{eff}), которую мы разбирали ранее. Когда фенол добавляется в колбу, планктонные клетки получают токсический удар мгновенно. Иммобилизованные клетки, спрятанные в порах вермикулита или в толще биопленки на капромитном волокне, защищены диффузионным барьером. Фенолу требуется время, чтобы проникнуть вглубь пор, преодолеть слой экзополисахаридов и достичь критической концентрации вокруг самой клетки.

Время, в течение которого длится эффект плеча, — это время физической отсрочки приговора. На этом этапе клетки не гибнут, а активно адаптируются: запускают синтез ферментов-деструкторов (например, фенолгидроксилазы) и пытаются начать расщеплять токсикант до того, как он разрушит их мембраны.

Количественная оценка защиты: Период полуотмирания

Поскольку кривая иммобилизованных клеток больше не является прямой (из-за эффекта плеча), мы не можем просто сравнить константы kk напрямую. Нам нужен универсальный критерий, понятный и для линейных, и для нелинейных процессов.

В диссертационных исследованиях для этого используют период полуотмирания (t1/2t_{1/2}) — время, за которое жизнеспособность популяции падает ровно в два раза (до 50% от исходной).

Для свободных клеток (где работает строгая кинетика первого порядка) этот показатель вычисляется математически через константу скорости:

t1/2=ln(2)kt_{1/2} = \frac{\ln(2)}{k}

Например, если вы рассчитали по графику, что для свободного штамма константа k=0.05 мин1k = 0.05 \text{ мин}^{-1}, то период полуотмирания составит 13.8\approx 13.8 минут (так как ln(2)0.693\ln(2) \approx 0.693).

Для иммобилизованных клеток период полуотмирания определяется эмпирически — прямо по графику. Вы находите на оси Y значение 50% выживаемости, проводите горизонтальную линию до пересечения с кривой и опускаете перпендикуляр на ось времени.

Пример из практики: Свободные клетки P. putida при концентрации фенола 500 мг/л показывают t1/2=14t_{1/2} = 14 минут. Иммобилизованные клетки на вермикулите демонстрируют эффект плеча длительностью 30 минут, после чего начинают отмирать. Их эмпирический t1/2t_{1/2} по графику составляет 44 минуты.

Разделив 44 на 14, вы получаете строгий количественный вывод для вашей диссертации: иммобилизация увеличивает время сопротивляемости биопрепарата токсическому шоку более чем в 3 раза. Это дает очистным сооружениям технологический запас времени, чтобы разбавить залповый сброс или запустить процесс биодеградации.

Понимание того, как быстро гибнут клетки, подводит нас к следующему логическому шагу. Если при 500 мг/л клетки живут десятки минут, то существует ли концентрация, при которой они не гибнут вообще, а сразу начинают питаться фенолом? Этот порог мы будем искать далее.

Определение минимальной подавляющей концентрации фенола

Определение минимальной подавляющей концентрации фенола

В предыдущей главе мы наблюдали за тем, как быстро погибают микроорганизмы под действием токсиканта, и выяснили, что иммобилизация дает клеткам временную отсрочку — «эффект плеча». Однако для проектирования реальных биофильтров одного знания кинетики недостаточно. Нам необходимо найти точную границу: при какой именно концентрации фенол перестает быть для бактерий источником углерода и превращается в смертельный яд, полностью останавливающий рост популяции.

Эта граница называется минимальной подавляющей концентрацией (МПК).

МПК в контексте биоремедиации

Исторически концепция МПК (в англоязычной литературе — MIC, Minimum Inhibitory Concentration) пришла из медицинской микробиологии, где она используется для подбора дозы антибиотиков. В медицине цель — убить патоген. В экологической биотехнологии наша цель прямо противоположна: мы ищем максимальную концентрацию поллютанта, которую наш биопрепарат способен выдержать, не теряя жизнеспособности.

С математической точки зрения МПК — это наименьшая концентрация токсиканта CC, при которой удельная скорость роста популяции μ\mu падает до нуля или становится отрицательной:

CMIC=min(C) при μ0C_{MIC} = \min(C) \text{ при } \mu \leq 0

Где:

  • CMICC_{MIC} — искомая минимальная подавляющая концентрация (мг/л).
  • CC — концентрация токсиканта в среде.
  • μ\mu — удельная скорость роста (отражает баланс между делением клеток и их отмиранием). Если μ0\mu \leq 0, деление останавливается, и популяция либо стагнирует, либо вымирает.

В отличие от антибиотиков, фенол обладает двойственной природой. В концентрациях ниже МПК он выступает единственным источником углерода в минимальной среде M9 (которую мы обсуждали ранее), стимулируя рост. При превышении МПК он разрушает клеточные мембраны и денатурирует белки.

Классический протокол для свободных клеток

Для планктонных (свободных) культур определение МПК — это рутинная процедура, выполняемая методом серийных разведений в жидкой среде.

Она проводится в стандартных 96-луночных микропланшетах:

  1. В лунках создается градиент концентраций фенола (например, от 20002000 до 1515 мг/л с шагом разведения в 2 раза).
  2. В каждую лунку вносится стандартизированный инокулят тест-штамма (обычно около 10510^5 клеток/мл).
  3. Планшет инкубируется 24–48 часов.
  4. Результат считывается на планшетном спектрофотометре по оптической плотности (OD600).

Лункой с МПК считается та, где OD600 осталась на уровне стартового значения (визуально среда осталась прозрачной), что означает полное отсутствие размножения бактерий.

Методологический барьер: непрозрачные носители

Если мы попытаемся применить классический протокол к иммобилизованному биопрепарату (например, клеткам на вермикулите), мы столкнемся с двумя фундаментальными проблемами.

Во-первых, проблема масштаба. Объем лунки микропланшета составляет всего 200200 мкл. В такой объем невозможно поместить репрезентативную навеску пористого носителя. Во-вторых, оптическая интерференция. Вермикулит и капромитное волокно непрозрачны. Они полностью блокируют проходящий свет, делая измерение OD600 невозможным. Кроме того, клетки закреплены на носителе, поэтому жидкость вокруг них может оставаться прозрачной даже при активном росте биопленки внутри пор.

Адаптация протокола: макро-метод с метаболической индикацией

Чтобы определить МПК для иммобилизованных систем, протокол необходимо радикально модифицировать, опираясь на методы, которые мы заложили на этапе экспресс-оценки жизнеспособности.

Параметр Планктонные клетки (Классика) Иммобилизованные клетки (Адаптация)
Реактор 96-луночный микропланшет Стеклянные флаконы или макро-пробирки (10–50 мл)
Объем среды 0.20.2 мл 1010 мл + 11 г носителя
Детекция роста Прямая (мутность, OD600) Косвенная (метаболическая активность)
Индикатор Не требуется ТТХ (образование красного формазана)

Вместо измерения мутности мы оцениваем клеточное дыхание. После 48 часов инкубации во флаконах с градиентом фенола мы сливаем токсичную среду, промываем носитель и добавляем раствор бесцветного индикатора ТТХ.

Если клетки в порах вермикулита выжили и способны метаболизировать (концентрация фенола была ниже МПК), они восстановят ТТХ до красного нерастворимого формазана. Затем формазан экстрагируется спиртом, и уже прозрачный спиртовой экстракт анализируется на спектрофотометре. МПК в данном случае — это минимальная концентрация фенола во флаконе, при которой оптическая плотность спиртового экстракта формазана равна фоновому значению (абиотическому контролю).

Фактор толерантности (TF)

Главный результат, ради которого проводится это исследование в рамках диссертации — количественное доказательство того, что иммобилизация повышает устойчивость микроорганизмов.

Для оценки этого эффекта вводится безразмерный Фактор толерантности (TF - Tolerance Factor):

TF=CMIC(imm)CMIC(free)TF = \frac{C_{MIC(imm)}}{C_{MIC(free)}}

Где:

  • CMIC(imm)C_{MIC(imm)} — МПК фенола для иммобилизованных клеток.
  • CMIC(free)C_{MIC(free)} — МПК фенола для свободных клеток того же штамма.

Практический пример: В ходе эксперимента мы выяснили, что свободные клетки Pseudomonas putida полностью прекращают рост при концентрации фенола 600600 мг/л (CMIC(free)=600C_{MIC(free)} = 600). Те же самые клетки, предварительно адсорбированные на активированном вермикулите, продолжают метаболизировать фенол вплоть до концентрации 18001800 мг/л (CMIC(imm)=1800C_{MIC(imm)} = 1800).

Рассчитаем Фактор толерантности:

TF=1800600=3TF = \frac{1800}{600} = 3

Это означает, что пространственная локализация в порах носителя увеличила устойчивость популяции в 3 раза.

Почему это происходит? Здесь мы возвращаемся к концепции эффективной концентрации (CeffC_{eff}), разобранной ранее. Вермикулит сам по себе сорбирует часть фенола, снижая его концентрацию в жидкости. Кроме того, внешние слои клеток в биопленке принимают на себя первый удар токсиканта, погибают и создают дополнительный диффузионный барьер, защищая клетки в глубине пор. В результате макро-концентрация фенола во флаконе может составлять смертельные 18001800 мг/л, но локальная концентрация в микроокружении выживших клеток остается ниже 600600 мг/л.

Определение МПК завершает блок лабораторного моделирования стресс-факторов на чистых культурах. Имея на руках данные о кинетике отмирания и точных порогах токсичности, мы можем переходить к работе с реальными, многокомпонентными средами.

Отбор проб и физико-химический анализ стоков септика

Отбор проб и физико-химический анализ стоков септика

До сих пор мы работали в стерильных, строго контролируемых условиях. Модельный токсикант (фенол) в минимальной среде М9 вел себя предсказуемо, а его эффективная концентрация зависела только от сорбции на носителе. Но реальный септик с высокой органической нагрузкой — это хаотичная, многофазная и нестабильная система. Прежде чем вносить туда наш иммобилизованный препарат на основе Bacillus subtilis (продуцента ферментов для расщепления органики), мы должны превратить эту «черную коробку» в набор измеримых физико-химических параметров.

В этой главе мы разберем, как правильно отобрать реальную сточную воду для диссертационного исследования и какие показатели критически важны для оценки работы иммобилизованных клеток.

Гетерогенность среды: как правильно отобрать пробу

Лабораторная колба гомогенна, септик — нет. Бытовой или промышленный септик представляет собой резервуар, в котором происходит гравитационное разделение фракций. Если просто зачерпнуть воду с поверхности, результаты эксперимента будут недостоверными.

В классическом септике формируются три зоны:

  1. Плавающая корка (scum): жиры, масла и легкие нерастворимые частицы на поверхности.
  2. Осветленная зона (clear zone): средний слой жидкости, содержащий растворенную органику и мелкую взвесь.
  3. Осадок (sludge): тяжелые фракции и отмершая биомасса на дне.

Для корректного моделирования очистки в лаборатории нам необходимо получить репрезентативную картину загрязнений. Здесь применяются два подхода:

  • Точечная проба (grab sample): разовый забор воды из определенной зоны (обычно из осветленной) в конкретный момент времени. Подходит для оценки текущего состояния, но не отражает суточных колебаний состава стоков.
  • Смешанная проба (composite sample): смесь нескольких точечных проб, отобранных через равные промежутки времени (например, каждый час в течение суток) или на разных глубинах.

Для диссертационного исследования стабильности биопрепаратов предпочтительна усредненная смешанная проба. Однако сразу после отбора в канистре продолжается бурная жизнь аборигенной микрофлоры — бактерии стремительно поедают органику. Чтобы довезти сток до лаборатории в неизменном виде, применяется консервация пробы. Для органических стоков метод гашения биологической активности один — глубокое охлаждение до 4C4^\circ\text{C} без замораживания (замораживание разрушит коллоидные структуры стока) и анализ не позднее чем через 24 часа.

Расшифровка «высокой органики»: ХПК и БПК

Мы не можем измерить концентрацию каждой молекулы белков, жиров и углеводов в сточной воде. Вместо этого в экологической биотехнологии измеряют количество кислорода, которое потребуется для окисления всех этих веществ. Это два фундаментальных параметра.

ХПК (Химическое потребление кислорода)

Показывает общее количество любой органики в воде. Для измерения пробу кипятят в присутствии мощного окислителя — бихромата калия (K2Cr2O7K_2Cr_2O_7) в концентрированной серной кислоте. Окисляется всё: и то, что бактерии могут съесть, и то, что не могут (например, сложные полимеры или токсичные примеси). Результат выражается в миллиграммах кислорода на литр (мг O2O_2/л).

БПК (Биохимическое потребление кислорода)

Показывает количество биоразлагаемой органики. В пробу помещают микроорганизмы, герметично закрывают и инкубируют в темноте (обычно 5 суток — показатель БПК5БПК_5). Разница между начальным и конечным содержанием растворенного кислорода показывает, сколько органики реально «съели» бактерии.

Индекс биоразлагаемости

Для планирования эксперимента с иммобилизованными микроорганизмами критически важно отношение БПК5/ХПКБПК_5 / ХПК.

  • Если БПК5/ХПК0.5БПК_5 / ХПК \geq 0.5 — сток легко поддается биологической очистке. Наш препарат на основе B. subtilis будет работать эффективно.
  • Если БПК5/ХПК<0.2БПК_5 / ХПК < 0.2 — органика в стоке жесткая, токсичная или недоступная для ферментов. В таких условиях даже закрепленным клеткам потребуется длительная адаптация.

Пример: Вы отобрали сток из септика пищевого производства. Анализ показал ХПК = 1200 мг O2O_2/л, а БПК5БПК_5 = 800 мг O2O_2/л. Отношение равно 0.66. Это отличная, богатая питательная среда для тестирования деструктивного потенциала вашего консорциума.

Взвешенные вещества и проблема носителей

Третий важнейший параметр реального стока — TSS (Total Suspended Solids, общее количество взвешенных веществ). Это нерастворимые частицы размером более 2 мкм.

Вспомним физико-химические свойства наших носителей. В чистой среде М9 с фенолом пористая структура вермикулита служила идеальным укрытием. Но в реальном стоке с высоким TSS возникает явление кольматажа — физического закупоривания пор носителя липкими органическими частицами и жирами.

Кольматаж создает непреодолимый диффузионный барьер. Если поры вермикулита забьются взвесью из септика, растворенный кислород и питательные вещества просто не дойдут до иммобилизованных клеток внутри, и они погибнут от голода и удушья, несмотря на высокую общую концентрацию органики вокруг.

Капромитное волокно реагирует иначе: из-за своей открытой 3D-структуры оно меньше подвержено кольматажу, но взвешенные вещества могут облеплять сами нити, блокируя активные центры, где закреплены бактерии.

Стандартизация стока для эксперимента

Реальный сток меняет свой состав каждый день. Если вы будете проводить серию экспериментов на стоках с разным ХПК, вы не сможете статистически достоверно сравнить эффективность вермикулита и капромитного волокна.

Для лабораторного этапа диссертации отобранную матрицу необходимо стандартизировать:

  1. Грубая фильтрация: удаление частиц крупнее 1-2 мм, чтобы избежать случайного засорения систем.
  2. Гомогенизация: тщательное перемешивание для равномерного распределения коллоидной органики.
  3. Разведение (при необходимости): если исходный сток имеет ХПК 3000 мг O2O_2/л, а вам для матрицы эксперимента нужна точка 1000 мг O2O_2/л, сток разбавляют фосфатным буфером или водопроводной водой (без хлора), фиксируя это значение как стартовое (C0C_0).

Только после того, как реальная среда профилирована по ХПК, БПК и TSS, и приведена к единому стандарту, мы можем вносить в нее наш иммобилизованный биопрепарат и начинать процесс его адаптации к этим сложным условиям.

Адаптация иммобилизованного биопрепарата к условиям высокой органической нагрузки

Адаптация иммобилизованного биопрепарата к условиям высокой органической нагрузки

В прошлой главе мы получили стандартизированный сток септика с показателем ХПК, равным 1000 мг O₂/л. Кажется логичным просто поместить наш носитель с закрепленными клетками Bacillus subtilis в эту колбу и начать замеры. Однако, если перенести бактерии из комфортной минеральной среды M9 напрямую в концентрированный реальный сток, мы зафиксируем массовую гибель популяции. Этот парадокс — гибель от избытка питания — является одним из главных подводных камней при масштабировании биотехнологических процессов.

В этой статье мы разберем, как правильно перевести иммобилизованный биопрепарат в режим высоких органических нагрузок, избежав шока и сохранив метаболическую активность консорциума.

Природа шока: почему избыток органики токсичен

Реальный сток септика с высоким ХПК содержит не только легкоусвояемые сахара, но и летучие жирные кислоты (ЛЖК), липиды, белки и продукты их полураспада. Резкое погружение лабораторной культуры в такую среду вызывает два параллельных стресс-фактора:

  1. Осмотический шок. Высокая концентрация растворенных веществ снаружи клетки приводит к резкому оттоку воды из цитоплазмы. Клетка сжимается (плазмолиз), ее метаболизм останавливается.
  2. Субстратное ингибирование. Избыток некоторых органических веществ (например, ЛЖК) проникает через мембрану и неконтролируемо снижает внутриклеточный pH, блокируя ферментативные системы.

Акклиматизация (в экологической биотехнологии) — это процесс направленной фенотипической адаптации микробной популяции к новым, потенциально стрессовым условиям среды путем постепенного изменения этих условий.

Для иммобилизованных препаратов акклиматизация проходит успешнее, чем для планктонных клеток. Диффузионный барьер пористого вермикулита, который мы обсуждали ранее, сглаживает первый удар: концентрация органики внутри поры нарастает плавно, давая клеткам часы на перестройку мембранных насосов.

Протокол ступенчатой акклиматизации

Чтобы избежать шока, мы применяем метод ступенчатого градиента. Суть метода заключается в последовательном культивировании биопрепарата в смесях, где доля реального стока постепенно увеличивается, а доля привычной минимальной среды (M9) снижается.

Классическая матрица адаптации для диссертационного исследования выглядит следующим образом:

Этап Доля стока септика (%) Доля среды M9 (%) Целевое ХПК смеси (мг O₂/л) Маркер завершения этапа
1 10 90 ~100 Снижение ХПК смеси на 50%
2 30 70 ~300 Снижение ХПК смеси на 50%
3 60 40 ~600 Снижение ХПК смеси на 50%
4 100 0 1000 Выход на стабильную скорость очистки

Механика перехода между этапами

Эксперимент проводится в режиме последовательных циклов (batch-режим).

  1. В колбу с иммобилизованным на капромитном волокне или вермикулите биопрепаратом заливается смесь Этапа 1.
  2. Проводится инкубация на шейкере.
  3. Регулярно отбираются точечные микропробы для измерения ХПК.
  4. Как только ХПК падает вдвое от стартового значения (что говорит о том, что бактерии "освоили" эту концентрацию), жидкость декантируется.
  5. Биопрепарат промывается физиологическим раствором, и заливается смесь Этапа 2.

Важно понимать, что на каждом этапе бактерии, закрепленные на носителе, активно синтезируют ЭПС (экзополимерный матрикс). Высокая органическая нагрузка является мощным триггером для выделения полисахаридов и белков, которые формируют защитную слизь вокруг колоний. К моменту достижения 100% стока (Этап 4) капромитное волокно покрывается зрелой биопленкой, которая физически защищает клетки от субстратного ингибирования.

Количественная оценка успешности адаптации

Как доказать в диссертации, что биопрепарат именно адаптировался, а не просто выжил за счет изначальной избыточной массы? Для этого рассчитывается удельная скорость изъятия субстрата.

Этот параметр показывает, какую массу органики перерабатывает один грамм сухой биомассы за один час.

q=S0StXtq = \frac{S_0 - S_t}{X \cdot t}

Где:

  • qq — удельная скорость изъятия субстрата (мг ХПК / мг АСБ в час).
  • S0S_0 — начальная концентрация ХПК в начале этапа (мг/л).
  • StS_t — концентрация ХПК в момент времени tt (мг/л).
  • XX — концентрация абсолютно сухой биомассы (АСБ), закрепленной на носителе (мг/л, рассчитывается по методам материального баланса из предыдущих глав).
  • tt — время от начала этапа (часы).

Практический пример: На Этапе 2 (S0=300S_0 = 300) через 10 часов (t=10t = 10) ХПК снизилось до 150 мг/л (St=150S_t = 150). Концентрация закрепленной биомассы X=500X = 500 мг/л. Считаем: q=30015050010=1505000=0.03q = \frac{300 - 150}{500 \cdot 10} = \frac{150}{5000} = 0.03 мг ХПК на 1 мг биомассы в час.

Если адаптация проходит успешно, показатель qq будет возрастать от этапа к этапу, несмотря на рост токсичности среды. Это означает, что ферментативные системы Bacillus subtilis перестроились на расщепление сложных молекул септика, а не просто потребляют остатки глюкозы из среды M9. Если же qq на новом этапе резко падает и не восстанавливается — шаг градиента был слишком большим, и биопрепарат получил метаболический шок.

Грамотно проведенная акклиматизация позволяет получить рабочий, "закаленный" биопрепарат, который готов к длительным кинетическим испытаниям в 100% реальном стоке.

Динамика деструкции органических веществ иммобилизованными МО

Динамика деструкции органических веществ иммобилизованными МО

Успешная акклиматизация биопрепарата к 100% стоку септика означает, что клетки выжили и начали потреблять целевой субстрат. Однако для диссертационного исследования факта выживания недостаточно. Инженеру-проектировщику очистных сооружений не так важно, может ли препарат очистить воду в принципе, ему критически важно знать, за какое время он это сделает. Переход от констатации метаболической активности к построению кинетических кривых деструкции — это шаг от качественной микробиологии к количественной биотехнологии.

Архитектура кинетического эксперимента

Для оценки динамики деструкции органики (по снижению ХПК) в лабораторных условиях чаще всего используют накопительный режим культивирования (batch-режим). В отличие от проточных систем, здесь мы загружаем стандартизированный сток и иммобилизованный препарат в закрытый объем и наблюдаем за истощением субстрата во времени.

Лабораторный шейкер-инкубатор с колбами

Ключевой параметр такого эксперимента — частота отбора проб. Если измерить ХПК только в начале (0 часов) и в конце (24 часа), мы получим лишь среднюю скорость, упустив все фазы процесса.

Для построения достоверной кинетической кривой требуется отбирать точечные пробы не реже, чем каждые 2–4 часа на протяжении первых суток. При отборе пробы из колбы с иммобилизованным препаратом (особенно на вермикулите) важно останавливать перемешивание на 15–20 секунд, чтобы носитель осел, и отбирать только осветленную жидкость. Это предотвращает случайное изъятие самой закрепленной биомассы, что исказило бы материальный баланс эксперимента.

Уравнение Моно и «кажущиеся» константы

Динамика потребления субстрата микроорганизмами классически описывается уравнением Моно. Оно связывает скорость деструкции с текущей концентрацией питательных веществ.

V=VmaxSKs+SV = \frac{V_{max} \cdot S}{K_s + S}

Где:

  • VV — текущая скорость деструкции субстрата (например, мг ХПК / л в час).
  • VmaxV_{max} — максимально возможная скорость деструкции при избытке питания.
  • SS — текущая концентрация субстрата (ХПК) в растворе.
  • KsK_s — константа полунасыщения (концентрация субстрата, при которой скорость равна половине от максимальной).

Практический пример: Если для нашего штамма VmaxV_{max} составляет 50 мг ХПК/(л·ч), а KsK_s равна 100 мг/л, то при высокой концентрации органики в септике (S=800S = 800 мг/л) бактерии работают почти на пределе возможностей (V44.4V \approx 44.4 мг ХПК/(л·ч)).

Однако при работе с иммобилизованными микроорганизмами классическое уравнение Моно требует фундаментальной оговорки. Мы измеряем концентрацию субстрата SS в макрообъеме жидкости (в колбе). Но клетки, сидящие глубоко в порах вермикулита или укрытые плотным слоем ЭПС на капромитном волокне, «видят» совершенно другую концентрацию.

Поэтому для закрепленных систем рассчитывают кажущиеся кинетические константы (Vmax,appV_{max, app} и Ks,appK_{s, app}). Индекс app (apparent) указывает на то, что это математическая абстракция, описывающая работу системы «носитель + клетка» как единого целого, включающая в себя все физические барьеры.

Лимитирование массопереноса: диффузионный налог

Разница между истинными константами свободных клеток и кажущимися константами иммобилизованных возникает из-за лимитирования массопереноса. Молекулы органических веществ (субстрат) должны физически доплыть из толщи жидкости до поверхности носителя, а затем проникнуть вглубь пор или биопленки.

По мере продвижения субстрата вглубь поры, внешние слои бактерий активно его потребляют. В результате возникает градиент: концентрация на входе в пору максимальна, а в глубине — стремится к нулю.

Иммобилизация накладывает на систему «диффузионный налог». Кажущаяся константа полунасыщения (Ks,appK_{s, app}) у закрепленных клеток всегда выше, чем у планктонных. Это означает, что для достижения той же скорости работы иммобилизованному препарату требуется более высокая концентрация органики в окружающей среде, чтобы «продавить» субстрат сквозь диффузионный барьер.

Следствием этого налога является то, что иммобилизованные клетки медленнее реагируют на изменения среды, но именно это и делает их устойчивыми к шоковым нагрузкам, о которых мы говорили при разборе токсичности фенола.

Анализ кривой снижения ХПК

Если нанести полученные в ходе эксперимента данные на график (Ось X — время, Ось Y — остаточное ХПК), мы получим кривую деструкции. Для иммобилизованных систем, прошедших предварительную акклиматизацию, эта кривая имеет характерный профиль, состоящий из трех зон.

Фаза деструкции Описание процесса Кинетическая характеристика
1. Латентная (Lag) Адаптация ферментных систем к текущей порции стока. У акклиматизированных иммобилизованных препаратов эта фаза сведена к минимуму (0.5–2 часа) благодаря защитному действию ЭПС и готовому пулу ферментов. Скорость близка к нулю.
2. Линейная Концентрация органики высока (SKs,appS \gg K_{s, app}). Ферменты бактерий работают на пределе, субстрат убывает с постоянной максимальной скоростью. На графике это прямая линия, идущая вниз. Кинетика нулевого порядка. Скорость не зависит от концентрации субстрата (VVmax,appV \approx V_{max, app}).
3. Асимптотическая Органика истощается (S<Ks,appS < K_{s, app}). Скорость падает пропорционально остатку субстрата. Кривая выполаживается, стремясь к неснижаемому остатку (трудноразлагаемая органика). Кинетика первого порядка. Скорость жестко зависит от концентрации.

Практический пример расчета: Допустим, стартовое ХПК стока составляло 1000 мг O2O_2/л. Через 2 часа ХПК составило 950 (конец латентной фазы). С 2 до 12 часов ХПК линейно упало до 350. В этот период кажущаяся скорость деструкции составила (950350)/10=60(950 - 350) / 10 = 60 мг ХПК/(л·ч). Это наш практический Vmax,appV_{max, app}. После 12 часов падение резко замедлилось, и к 24 часам ХПК составило 150 мг O2O_2/л, выйдя на плато.

Построение таких кривых позволяет точно определить, в какой момент времени биопрепарат исчерпывает свой потенциал очистки в заданном объеме, что является фундаментом для расчета времени пребывания стоков в реальных септиках и аэротенках.

Сравнительный анализ эффективности свободных и закрепленных культур в септике

Сравнительный анализ эффективности свободных и закрепленных культур в септике

В предыдущей главе мы рассчитали кажущиеся кинетические константы для иммобилизованного препарата, зафиксировав скорость деструкции органики в стандартизированном стоке. Однако для диссертационного исследования абсолютные цифры имеют малую ценность без контрольной точки. Главный вопрос, на который должна ответить ваша работа: дает ли физическое закрепление клеток на носителе (вермикулите или капромите) измеримое технологическое преимущество по сравнению с внесением той же биомассы в виде свободной суспензии?

Чтобы доказать эффективность иммобилизации, необходимо столкнуть обе формы биопрепарата в строго контролируемом сравнительном эксперименте, имитирующем самые жесткие условия реального септика.

Проблема стартовой биомассы: правило единого знаменателя

Самая частая методологическая ошибка при сравнении свободных и закрепленных культур — неравное количество активного начала на старте. Нельзя просто добавить 10 грамм вермикулита с бактериями в одну колбу и 10 миллилитров жидкой культуры в другую. Сравнивать можно только системы с идентичным количеством биомассы.

Здесь применяется метод материального баланса, освоенный нами на этапе оценки емкости носителей. Единым знаменателем выступает абсолютно сухая биомасса (АСБ).

  1. Сначала вычисляется фактическая плотность заселения на носителе (например, 5 мг АСБ на 1 грамм вермикулита).
  2. Вычисляется общая масса закрепленных клеток, вносимых в реактор (например, при внесении 10 г вермикулита мы вводим 50 мг АСБ).
  3. Для контрольного реактора со свободными клетками рассчитывается объем жидкого инокулята, который содержит ровно 50 мг АСБ, исходя из его оптической плотности.

Только при условии mimmob=mfreem_{immob} = m_{free} (где mm — масса АСБ) любые различия в скорости очистки стока можно будет достоверно списать на влияние носителя и микроокружения, а не на банальную разницу в количестве «рабочих рук».

Архитектура сравнительного эксперимента

Для корректного статистического сравнения эксперимент проводится в накопительном (batch) режиме с использованием стандартизированного стока септика (например, с начальным ХПК 1000 мг O₂/л).

Лабораторная установка для параллельного культивирования

В шейкер-инкубатор одновременно помещаются три типа реакторов (каждый минимум в трех повторностях):

  1. Опытный реактор (Иммобилизованные клетки): Сток + носитель с закрепленной биомассой.
  2. Биотический контроль (Свободные клетки): Сток + эквивалентное количество планктонных клеток.
  3. Абиотический контроль (Пустой носитель): Сток + эквивалентное количество стерильного подготовленного носителя (без бактерий).

Абиотический контроль критически важен. Вермикулит — отличный сорбент. В первые часы эксперимента ХПК в опытном реакторе резко упадет не потому, что бактерии съели органику, а потому, что часть молекул физически осела в порах минерала. Вычитая падение ХПК в абиотическом контроле из результатов опытного реактора, вы получаете истинную биологическую активность иммобилизованных клеток.

Анализ расхождения кинетических кривых

При мониторинге снижения ХПК во времени кривые свободных и закрепленных культур демонстрируют принципиально разную динамику.

Свободные клетки (планктон) обычно показывают высокую стартовую скорость деструкции. Они находятся в прямом контакте с субстратом, диффузионные барьеры отсутствуют. График снижения ХПК резко идет вниз. Однако по мере истощения легкодоступной органики и накопления токсичных метаболитов, скорость падает, и кривая рано выходит на плато.

Иммобилизованные клетки на старте проигрывают. Из-за лимитирования массопереноса (органике нужно время, чтобы проникнуть в поры вермикулита или сквозь экзополимерный матрикс на капромите) наблюдается латентная фаза. Но затем скорость стабилизируется. Микроокружение защищает клетки от резких колебаний pH и токсичных компонентов стока, позволяя им работать дольше и утилизировать более сложные органические соединения.

Для количественного сравнения используются два главных параметра:

  • Эффективность очистки (EE): Доля удаленной органики в процентах. Рассчитывается как E=C0CtC0×100%E = \frac{C_0 - C_t}{C_0} \times 100\%, где C0C_0 — начальное ХПК, а CtC_t — ХПК в момент времени tt.
  • Время достижения цели (ttargett_{target}): Время в часах, необходимое для снижения ХПК до нормативного уровня (например, до 300 мг O₂/л для сброса на рельеф).

Часто планктонные культуры показывают лучший результат за первые 6 часов, но иммобилизованные культуры достигают меньшего итогового ХПК за 24 часа.

Моделирование шоковой органической нагрузки

Септик — это крайне нестабильная система. В реальной жизни объем и концентрация стоков меняются скачкообразно (например, слив большого количества отходов в выходные дни). Чтобы доказать технологическую устойчивость вашего биопрепарата, стандартного batch-эксперимента недостаточно. Необходимо смоделировать шоковую нагрузку.

Методология стресс-теста:

  1. Запускается стандартный процесс очистки.
  2. На этапе, когда культуры выходят на стабильную скорость деструкции (например, на 12-м часу), в реакторы вносится концентрированный органический субстрат (spike), мгновенно повышающий ХПК, например, на 500 мг O₂/л.
  3. Фиксируется реакция системы.

Ключевой инсайт для диссертации: При шоковой нагрузке свободные клетки часто подвергаются субстратному ингибированию — избыток органики нарушает осмотический баланс, клетки массово гибнут, и деструкция останавливается. Иммобилизованные клетки, защищенные буферной емкостью пор и матриксом, продолжают работу. График ХПК свободных клеток после пика уходит в горизонталь (система «умерла»), а график закрепленных клеток, после небольшой задержки, снова устремляется вниз.

Именно способность системы пережить шоковую нагрузку и возобновить очистку является главным аргументом в пользу применения носителей в биопрепаратах для септиков. Мы доказали, что иммобилизация сохраняет функциональность консорциума. Но чтобы понять, за счет чего это происходит на уровне видов — какие именно бактерии из стартового консорциума выжили на носителе, а какие погибли в планктоне — нам необходимо заглянуть внутрь микробиома.

Методы выделения ДНК из иммобилизованных консорциумов и стоков

Методы выделения ДНК из иммобилизованных консорциумов и стоков

В предыдущей главе мы зафиксировали падение ХПК после шоковой органической нагрузки. Биопрепарат справился. Но кто именно выполнил эту работу? Выжил ли наш стартовый консорциум Pseudomonas, или в реакторе доминирует аборигенная микрофлора из стоков септика? Чтобы ответить на этот вопрос, необходимо извлечь генетический материал из реактора. Однако выделение ДНК из чистой лабораторной культуры и из пористого носителя, плавающего в грязном стоке — это две принципиально разные методологические задачи.

Дилемма пробоподготовки: десорбция против прямого лизиса

Когда мы оценивали плотность заселения носителя (глава 7), мы использовали ультразвук для десорбции клеток, чтобы затем посеять их на чашки Петри. Кажется логичным применить тот же подход: смыть клетки с вермикулита или капромита, отцентрифугировать их и выделить ДНК из полученного пеллета.

Для молекулярно-генетических исследований этот путь ошибочен.

Ультразвуковая десорбция смывает лишь поверхностные, слабо закрепленные клетки. Бактерии, находящиеся в глубоких порах вермикулита или прочно зафиксированные ковалентными связями на капромитном волокне, останутся на носителе. Кроме того, экзополимерный матрикс (ЭПС), который клетки активно синтезируют при адаптации к стокам (глава 14), работает как сверхпрочный клей. Выделив ДНК только из смыва, мы получим искаженный профиль сообщества: в нем будут доминировать легко десорбируемые виды, а ключевые деструкторы, образующие основу биопленки, выпадут из анализа.

Решение: прямой лизис in situ. Навеска носителя (например, 0.25 г вермикулита с биомассой) помещается непосредственно в пробирку с лизирующим буфером. Экстракция происходит прямо из пор и с поверхности волокон.

Эффективность такого выделения оценивается через удельный выход ДНК:

Y=mDNAMY = \frac{m_{DNA}}{M}

где YY — выход ДНК (мкг/г), mDNAm_{DNA} — общая масса выделенной ДНК (мкг), а MM — масса сухого носителя (г). Этот параметр позволяет стандартизировать протокол для разных типов загрузки.

Преодоление клеточной стенки и ЭПС: Bead Beating

Прямой лизис требует агрессивного разрушения клеток. Стандартный щелочной лизис или ферментативная обработка (лизоцим) плохо справляются с плотными биопленками и грамположительными бактериями, чья толстая пептидогликановая клеточная стенка устойчива к химическому воздействию.

Золотым стандартом для экологических образцов является bead beating (бисерная гомогенизация).

В пробирку с образцом и лизирующим буфером добавляются микроскопические шарики (обычно смесь стеклянных, циркониевых или стальных сфер диаметром от 0.1 до 1.0 мм). Пробирка помещается в высокоскоростной гомогенизатор, который совершает колебания с частотой в несколько тысяч оборотов в минуту.

Механическое соударение шариков буквально перемалывает образец:

  1. Разрывает нити экзополимерного матрикса.
  2. Отрывает клетки от поверхности капромита и выбивает их из пор вермикулита.
  3. Физически раскалывает клеточные стенки, высвобождая нуклеиновые кислоты в раствор.

Проблема ингибиторов и очистка на spin-колонках

Разрушить клетки — только половина задачи. Стоки септика содержат огромное количество веществ, которые фатально влияют на ферменты, используемые в дальнейшем для секвенирования (в частности, на ДНК-полимеразу).

Главный враг молекулярного биолога в экологических образцах — гуминовые кислоты. Это сложные органические молекулы, продукты распада органики. Они имеют отрицательный заряд, как и сама ДНК, поэтому при стандартном осаждении спиртом выпадают в осадок вместе с ней. Экстракт ДНК, загрязненный гуминовыми кислотами, приобретает характерный коричневый цвет и абсолютно непригоден для анализа.

Для очистки ДНК от ингибиторов сточных вод применяют технологию твердофазной экстракции на кремнеземных мембранах (spin-колонках).

Процесс опирается на изменение солевых условий:

  1. Связывание: Лизат смешивается с хаотропными солями (например, гуанидин гидрохлорид) в высокой концентрации. В этих условиях молекулы воды отрываются от гидратной оболочки ДНК, и нуклеиновые кислоты прочно адсорбируются на кремнеземной (silica) мембране колонки.
  2. Промывка: Через колонку центрифугированием пропускают спиртовые буферы. ДНК остается на мембране, а белки, соли и гуминовые кислоты вымываются в пробирку-сборник.
  3. Элюция: На мембрану подается слабощелочной буфер без солей (или стерильная вода). ДНК теряет связь с кремнеземом и переходит в раствор — мы получаем чистый элюат.

Контроль качества: Спектрофотометрия vs Флуориметрия

Перед тем как передать полученную ДНК на секвенирование, необходимо подтвердить ее количество и чистоту. В лабораторной практике для этого используют два дополняющих друг друга метода.

Спектрофотометрия (оценка чистоты)

Прибор (например, NanoDrop) пропускает через микрокаплю образца ультрафиолетовый свет и измеряет поглощение на разных длинах волн. ДНК максимально поглощает свет при 260 нм.

Для оценки чистоты используют два критических соотношения:

  • A260/A280A_{260}/A_{280} — маркер белкового загрязнения. Белки поглощают при 280 нм. Идеальное значение для чистой ДНК составляет 1.8\approx 1.8. Если показатель ниже 1.6, в образце осталось слишком много белков.
  • A260/A230A_{260}/A_{230} — маркер загрязнения солями, фенолом и гуминовыми кислотами (они поглощают при 230 нм). Оптимальное значение находится в диапазоне 2.02.22.0 - 2.2. Низкий показатель — сигнал о том, что ингибиторы из стоков не были полностью удалены на этапе промывки spin-колонки.

Флуориметрия (точная оценка концентрации)

Спектрофотометр измеряет все, что поглощает при 260 нм: целевую двухцепочечную ДНК, одноцепочечную РНК, свободные нуклеотиды и даже некоторые органические примеси. Из-за этого он часто завышает реальную концентрацию ДНК в 2–3 раза.

Для высокопроизводительного секвенирования требуется абсолютная точность. Поэтому применяют флуориметрию (приборы типа Qubit). В образец добавляется специальный флуоресцентный краситель, который светится только тогда, когда встраивается между спиралями двухцепочечной ДНК (dsDNA). Интенсивность свечения прямо пропорциональна истинному количеству целевой ДНК.

Практическое правило: Спектрофотометр используется для ответа на вопрос «Насколько чистая ДНК?», а флуориметр — для ответа на вопрос «Сколько именно ДНК пригодно для секвенирования?».

Успешно выделив очищенную ДНК и подтвердив ее качество, мы переводим наше исследование из плоскости биохимии в плоскость биоинформатики. Полученный генетический материал готов к расшифровке.

Высокопроизводительное секвенирование (NGS) для профилирования сообщества

Высокопроизводительное секвенирование (NGS) для профилирования сообщества

В предыдущей главе мы получили чистую ДНК без примесей гуминовых кислот и точно измерили ее концентрацию с помощью флуориметра. Но сама по себе концентрация ДНК говорит лишь о биомассе. Чтобы понять, как именно изменился состав консорциума на вермикулите после шоковой органической нагрузки в септике, нам нужно прочитать генетический код и «пересчитать по головам» всех участников сообщества. Для этого применяется высокопроизводительное секвенирование (NGS — Next Generation Sequencing).

Почему мы не читаем весь геном? Концепция ампликонного секвенирования

В сточной воде и на носителе находятся сотни видов бактерий. Секвенировать полные геномы всех микроорганизмов в пробе (метагеномика) — избыточная и крайне дорогая задача для диссертационного исследования, цель которого — оценить динамику состава.

Вместо этого используется ампликонное секвенирование. Идея состоит в том, чтобы найти в геноме бактерий один универсальный ген, который есть у всех, но при этом немного отличается у разных видов. Этот ген работает как молекулярный штрихкод. В микробиологии золотым стандартом такого штрихкода является ген 16S рРНК.

Этот ген кодирует структурную РНК малой субъединицы рибосомы. Рибосома жизненно необходима любой клетке для синтеза белка, поэтому ген 16S рРНК эволюционирует очень медленно.

Его структура уникальна и состоит из чередующихся участков двух типов:

  1. Консервативные участки — практически идентичны у всех бактерий. За них «цепляются» праймеры при ПЦР, что позволяет размножить этот ген сразу у всего сообщества, не зная заранее, кто именно там живет.
  2. Вариабельные участки (V1–V9) — мутируют быстрее и отличаются у разных родов и видов. Прочитав последовательность нуклеотидов в этой зоне, мы можем определить бактерию.

Для профилирования сообществ очистных сооружений чаще всего секвенируют гипервариабельный регион V3V4V3-V4. Его длина составляет 460\approx 460 пар нуклеотидов, что идеально подходит для современных платформ секвенирования.

Подготовка библиотек: как ДНК попадает в секвенатор

Выделенную ДНК нельзя просто залить в прибор. Сначала необходимо подготовить секвеновую библиотеку — пул фрагментов ДНК, снабженных специальными служебными последовательностями. Этот процесс происходит в два этапа ПЦР.

Этап 1: Таргетная амплификация

На первом этапе мы используем праймеры, специфичные к консервативным краям региона V3V4V3-V4. В результате ПЦР из всей тотальной ДНК пробы многократно копируются только нужные нам участки 16S рРНК. Остальной геном отбрасывается.

Этап 2: Индексирование (Мультиплексирование)

Запуск секвенатора стоит дорого. Чтобы не запускать прибор ради одной пробы, в один запуск (run) загружают сразу десятки образцов (например, контроль, проба после кислотного шока, проба после фенола).

Чтобы прибор не перепутал, откуда взялась конкретная молекула ДНК, на втором этапе ПЦР к концам ампликонов пришиваются индексы (баркоды) — уникальные короткие последовательности нуклеотидов, свои для каждой пробы. Также пришиваются адаптеры — участки, необходимые для физического прикрепления ДНК к ячейке секвенатора.

Мультиплексирование — это объединение множества проиндексированных библиотек из разных образцов в одну общую пробирку (пул) для одновременного секвенирования. После прочтения биоинформатические алгоритмы рассортируют данные обратно по образцам, ориентируясь на индексы.

Механизм секвенирования (Illumina SBS)

В экологической биотехнологии доминирующей технологией для чтения 16S рРНК является платформа Illumina (чаще всего настольные приборы серии MiSeq).

Секвенатор Illumina MiSeq

В основе работы прибора лежит технология секвенирования путем синтеза (SBS — Sequencing by Synthesis).

Пул библиотек наносится на проточную ячейку (flow cell) — стеклянную пластину, покрытую «газоном» из коротких олигонуклеотидов. Адаптеры на концах наших библиотек комплементарны этому газону. ДНК прикрепляется к стеклу, после чего прибор локально размножает каждую молекулу, создавая плотные кластеры из тысяч одинаковых копий. Это нужно для усиления оптического сигнала.

Сам процесс чтения происходит циклично:

  1. В ячейку подаются все четыре типа нуклеотидов (A,T,G,CA, T, G, C). Каждый из них снабжен флуоресцентной меткой своего цвета (например, А — красный, Т — зеленый) и химическим терминатором.
  2. Фермент полимераза встраивает только один комплементарный нуклеотид в строящуюся цепь. Терминатор не дает присоединить следующий.
  3. Прибор смывает лишние нуклеотиды и делает фотографию ячейки с помощью лазеров. Цвет светящегося кластера говорит о том, какой нуклеотид был встроен.
  4. Химический терминатор и светящаяся метка отщепляются, и цикл повторяется для следующего нуклеотида.

Поскольку регион V3V4V3-V4 имеет длину около 460 пар нуклеотидов, прибор выполняет парноконцевое чтение: сначала читает 250\approx 250 нуклеотидов с одного конца фрагмента (Forward read), а затем 250\approx 250 нуклеотидов с другого (Reverse read). Впоследствии эти два чтения будут «сшиты» программно, образуя полную последовательность.

Анализ эксперимента: что нам дает NGS?

Вернемся к нашему эксперименту с септиком. Допустим, мы секвенировали три образца:

  1. Исходный сток септика.
  2. Свободные (планктонные) клетки биопрепарата после шоковой нагрузки.
  3. Иммобилизованные на вермикулите клетки после той же нагрузки.

Результатом работы секвенатора является текстовый файл формата FASTQ. В нем содержатся миллионы коротких текстовых строк — прочитанных последовательностей (ридов) и оценки качества для каждой буквы.

NGS не дает нам абсолютной численности бактерий (для этого мы делали высев на чашки Петри и считали КОЕ). NGS дает относительное обилие (relative abundance). Например, мы увидим, что в свободной культуре после шока доля деструкторов рода Pseudomonas упала с 40%40\% до 5%5\%, а в иммобилизованном препарате сохранилась на уровне 35%35\%. Это прямое генетическое доказательство того, что поры вермикулита и экзополимерный матрикс защитили целевой консорциум от вымывания и гибели, подтверждающее данные кинетики деструкции ХПК из предыдущих глав.

Теперь перед нами стоит задача превратить гигабайты сырых текстовых данных FASTQ в понятные таксономические таблицы и графики. Этим занимается биоинформатика.

Биоинформатический анализ изменения состава микробиоты

Биоинформатический анализ изменения состава микробиоты

Секвенатор завершил работу и выдал вам файл, в котором содержатся миллионы строк с последовательностями A, T, G и C. На этом этапе биология временно уступает место математике. Как из этого огромного массива сырого текста доказать диссертационному совету, что иммобилизация на вермикулите защитила ключевые штаммы-деструкторы от шоковой дозы фенола? Для этого сырые данные должны пройти через строгий биоинформатический пайплайн.

Этап 1. Фильтрация качества и склейка ридов

Данные прямо из секвенатора содержат ошибки чтения, служебные последовательности (праймеры) и фрагменты низкого качества. Если их не удалить, алгоритмы воспримут ошибки секвенирования как новые, неизвестные науке виды бактерий.

  1. Тримминг (обрезка): Сначала алгоритм отрезает праймеры и удаляет нуклеотиды на концах ридов, где достоверность чтения падает ниже приемлемого порога.
  2. Склейка (Merging): Поскольку мы использовали парноконцевое чтение (два встречных рида по 250 нуклеотидов) для участка длиной около 460 нуклеотидов, концы этих ридов перекрываются. Программа накладывает прямой и обратный риды друг на друга в зоне перекрытия. Если они совпадают, формируется единая, высокоточная консенсусная последовательность.

Этап 2. От последовательностей к биологическому смыслу: OTU против ASV

Склеенные последовательности нужно сгруппировать, чтобы понять, сколько уникальных «видов» присутствует в сточной воде. В современной микробиологии существует два концептуальных подхода к этой задаче, и выбор между ними критичен для методологии диссертации.

Устаревший стандарт: OTU (Operational Taxonomic Unit)

Исторически последовательности группировали в кластеры с порогом сходства 97%. Если две последовательности совпадают на 97% и более, их объявляли одним OTU (условным видом). Проблема: Этот метод маскирует микроразнообразие. Если в вашем септике живут два разных штамма Bacillus, геномы которых различаются всего на 1-2%, метод OTU сольет их в один кластер. Вы не увидите, что один штамм выжил на капромитном волокне, а второй погиб.

Современный стандарт: ASV (Amplicon Sequence Variant)

Современные алгоритмы (например, DADA2) используют сложные статистические модели ошибок секвенатора. Они способны отличить реальную биологическую мутацию от случайной ошибки прибора. В результате формируются ASV — точные варианты последовательностей с разрешением до одного нуклеотида (100% точность).

В диссертационных исследованиях последних лет использование ASV является золотым стандартом. Это позволяет отслеживать судьбу конкретных экотипов бактерий в условиях стресса с максимальной точностью.

Этап 3. Таксономическая аннотация

Получив список уникальных ASV, мы все еще не знаем, кто это. У нас есть лишь нуклеотидные тексты. Чтобы присвоить им имена, последовательности сравнивают с референсными базами данных.

Для гена 16S рРНК мировым стандартом является база данных SILVA. Алгоритм берет каждый ASV и ищет его ближайшего родственника в базе. На выходе мы получаем таблицу, где строками идут названия таксонов (от царства до рода/вида), столбцами — ваши образцы (например, «Свободные_клетки_Фенол», «Иммобилизованные_Фенол»), а в ячейках — количество прочтений.

Этап 4. Экологическая статистика: Альфа- и бета-разнообразие

Имея таксономическую таблицу, мы переходим к экологическому анализу. Нас интересуют два главных вопроса: что происходит внутри каждого образца и как образцы отличаются друг от друга.

Альфа-разнообразие: структура внутри одного сообщества

Альфа-разнообразие оценивает сложность микробиоценоза внутри одной пробы. Оно складывается из двух компонентов:

  • Богатство (Richness): сколько всего уникальных видов (ASV) присутствует.
  • Выравненность (Evenness): насколько равномерно распределены их доли.

Для комплексной оценки чаще всего используют индекс Шеннона:

H=pilnpiH' = -\sum p_i \ln p_i

Где pip_i — это доля ii-го вида в сообществе (от 0 до 1), а ln\ln — натуральный логарифм. Чем выше значение HH', тем сложнее и устойчивее сообщество. Пример: Если в контрольном септике индекс Шеннона равен 4.5, а после внесения фенола в реакторе со свободными клетками он упал до 1.2, это означает коллапс сообщества — выжил только один или два сверхустойчивых вида. Если же в реакторе с иммобилизованными на вермикулите клетками индекс составил 4.1, вы статистически доказали защитную функцию носителя, сохранившего биоразнообразие.

Бета-разнообразие: сравнение сообществ между собой

Бета-разнообразие показывает, насколько сильно изменился состав сообществ. Два образца могут иметь одинаковый индекс Шеннона (например, по 10 видов в каждом), но при этом состоять из совершенно разных бактерий.

Для количественной оценки различий используют метрики дистанции, самая популярная из которых — расстояние Брея-Кёртиса (Bray-Curtis dissimilarity). Она учитывает как присутствие/отсутствие видов, так и их количественное обилие.

Чтобы визуализировать эти многомерные расстояния, применяют метод PCoA (Principal Coordinates Analysis — анализ главных координат):

  1. Каждая точка на графике PCoA — это один образец (один реактор в определенный момент времени).
  2. Чем ближе точки друг к другу, тем больше похож их микробный состав.
  3. Чем дальше точки, тем сильнее различается микробиота.

Практический кейс: На графике PCoA вы увидите, что точки образцов «Иммобилизованные_до_стресса» и «Иммобилизованные_после_стресса» группируются рядом. Это доказывает стабильность закрепленного консорциума. В то же время точка «Свободные_после_стресса» «улетит» в совершенно другую часть графика, визуализируя радикальную перестройку микробиоты под действием токсиканта.

Переход от сырых ридов к графикам PCoA превращает невидимые микробиологические процессы в строгие математические доказательства, которые лягут в основу вашей диссертации.

Статистическая обработка результатов и планирование диссертационных глав

Статистическая обработка результатов и планирование диссертационных глав

Построение графика PCoA и расчет индекса Шеннона дают наглядную картину того, как стресс влияет на микробное сообщество. Мы видим, что точки иммобилизованных клеток на графике группируются плотно, а точки свободных клеток после добавления фенола разлетаются в разные стороны. Однако визуальное разделение кластеров не является научным доказательством. Чтобы утверждать в диссертации, что иммобилизация достоверно защищает консорциум, необходимо перевести эти визуальные паттерны на язык строгой статистики.

Многомерная статистика: доказательство бета-разнообразия

Классические методы, такие как дисперсионный анализ (ANOVA) или его многомерный аналог (MANOVA), требуют, чтобы данные подчинялись нормальному распределению. Микробиомные данные этому требованию не отвечают никогда: они содержат тысячи переменных (ASV), большинство из которых равны нулю (редкие таксоны), а распределение обилия сильно скошено в сторону нескольких доминантных видов.

Для доказательства различий в структуре сообществ (бета-разнообразия) используется PERMANOVA — пермутационный многомерный дисперсионный анализ.

Вместо сырых данных обилиий PERMANOVA работает напрямую с матрицей экологических расстояний (например, Брея-Кёртиса). Алгоритм вычисляет псевдо-F-статистику, сравнивая расстояния между образцами из разных групп (например, «иммобилизованные» и «свободные») с расстояниями внутри этих групп.

Главная особенность метода заложена в слове «пермутационный». Поскольку мы не знаем истинного распределения данных, алгоритм искусственно перемешивает (пермутирует) ярлыки групп у образцов тысячи раз. Если исходная группировка была неслучайной, то псевдо-F-статистика реальных данных окажется значительно выше, чем в 99% случаев случайного перемешивания. Это дает нам искомое значение p<0.05p < 0.05.

Помимо pp-value, PERMANOVA выдает метрику R2R^2 (размер эффекта). Если R2=0.45R^2 = 0.45, это означает, что 45% всех различий в составе микробиома объясняются именно фактором иммобилизации, а остальные 55% — индивидуальными колебаниями или неучтенными факторами.

Альфа-разнообразие и ловушка множественного тестирования

Сравнение альфа-разнообразия (индекса Шеннона) сводится к одномерной статистике, так как каждый образец представлен одним числом. Поскольку индексы разнообразия редко распределены нормально, применяются непараметрические тесты: критерий Манна-Уитни для сравнения двух групп (например, контроль и стресс) или критерий Краскела-Уоллиса для трех и более групп (градиент pH от 3.0 до 11.0).

Настоящая статистическая ловушка возникает при поиске дифференциально представленных таксонов — когда мы хотим выяснить, какие конкретно бактерии выжили благодаря вермикулиту.

Допустим, в нашем консорциуме обнаружено 10 000 уникальных ASV. Если мы проверим каждый таксон обычным T-тестом с классическим порогом значимости α=0.05\alpha = 0.05, мы столкнемся с проблемой множественного тестирования. Формула ожидаемого количества ложноположительных результатов выглядит так:

Nfalse=Ntotal×αN_{false} = N_{total} \times \alpha

Nfalse=10000×0.05=500N_{false} = 10000 \times 0.05 = 500

Мы получим 500 бактерий, обилие которых якобы достоверно изменилось, хотя на самом деле это чистая случайность (статистический шум).

Чтобы решить эту проблему, в микробиомных исследованиях применяется контроль FDR (False Discovery Rate) — ожидаемой доли ложных открытий. Самый популярный алгоритм — процедура Бенджамини-Хохберга. Она алгоритмически пересчитывает исходные pp-value в скорректированные qq-value. В диссертации можно заявлять о достоверном изменении численности таксона только в том случае, если q<0.05q < 0.05.

Задача Классический тест Микробиомный тест Причина замены
Сравнение состава (бета-разнообразие) MANOVA PERMANOVA Данные не подчиняются нормальному распределению, матрица сильно разрежена (много нулей)
Сравнение индекса Шеннона (альфа-разнообразие) T-тест | ANOVA Манна-Уитни | Краскела-Уоллиса Индексы разнообразия часто имеют скошенное распределение
Поиск значимых таксонов T-тест (p<0.05p < 0.05) Тест с поправкой FDR (q<0.05q < 0.05) Проблема множественного тестирования при тысячах ASV

Архитектура диссертации: от пробирки до защиты

Пройдя путь от выбора минерала до биоинформатического конвейера, мы получили массив данных, достаточный для написания полноценной кандидатской диссертации. Разрозненные эксперименты теперь необходимо собрать в единую доказательную линию.

Архитектура классической диссертации по биотехнологии или микробиологии состоит из введения, обзора литературы, описания методов и трех-четырех глав с собственными результатами.

Глава 1. Обзор литературы Здесь закладывается теоретический фундамент. Необходимо последовательно раскрыть механизмы токсичности целевых поллютантов (фенол, органика септиков), проблемы выживаемости свободных микроорганизмов и физико-химические основы иммобилизации. Ключевой акцент делается на свойствах вермикулита и полиамидных волокон (капромита) как перспективных носителей.

Глава 2. Материалы и методы В эту главу выносится вся техническая база: протоколы активации носителей (кислотная очистка, щелочной гидролиз), методы адсорбционной и ковалентной фиксации (глутаровый альдегид), устройство реакторов для моделирования стресса и полный биоинформатический пайплайн (от выделения ДНК до расчета ASV).

Глава 3. Разработка и физико-химическая оценка биопрепарата Первая глава собственных результатов доказывает, что иммобилизация физически состоялась. Сюда входят данные материального баланса (АСБ), расчет плотности заселения и емкости носителей. Визуальным доказательством служат микрофотографии (СЭМ и конфокальная микроскопия), подтверждающие локализацию клеток в порах вермикулита и на поверхности капромитного волокна.

Глава 4. Устойчивость и кинетика деструкции в стрессовых условиях Кульминация технологической части. Здесь сравнивается работа свободных и закрепленных клеток. Включаются данные по выживаемости в градиенте pH, расчет Фактора защиты (PF) и Фактора толерантности (TF) при фенольном шоке. Завершается глава кинетическими кривыми деструкции ХПК в реальных стоках септика (уравнение Моно, кажущиеся константы Vmax,appV_{max, app}).

Глава 5. Механизмы защиты: микробное профилирование Финальная глава отвечает на вопрос «почему это работает на биологическом уровне?». Сюда помещаются графики альфа-разнообразия, PCoA-ординации и результаты PERMANOVA. Выявляются конкретные таксоны, обилие которых достоверно (q<0.05q < 0.05) сохранилось в иммобилизованном консорциуме после стресса, доказывая, что носитель предотвратил экологический коллапс сообщества.

Методология исследования иммобилизованных микроорганизмов — это не просто набор разрозненных техник. Это сквозной процесс, где физическая химия поверхности носителя определяет выживаемость бактерии, выживаемость диктует кинетику очистки стоков, а кинетика находит свое молекулярное подтверждение в генетическом коде выжившего консорциума.